热门搜索:分会介绍 | 会员名单 | 行业资讯
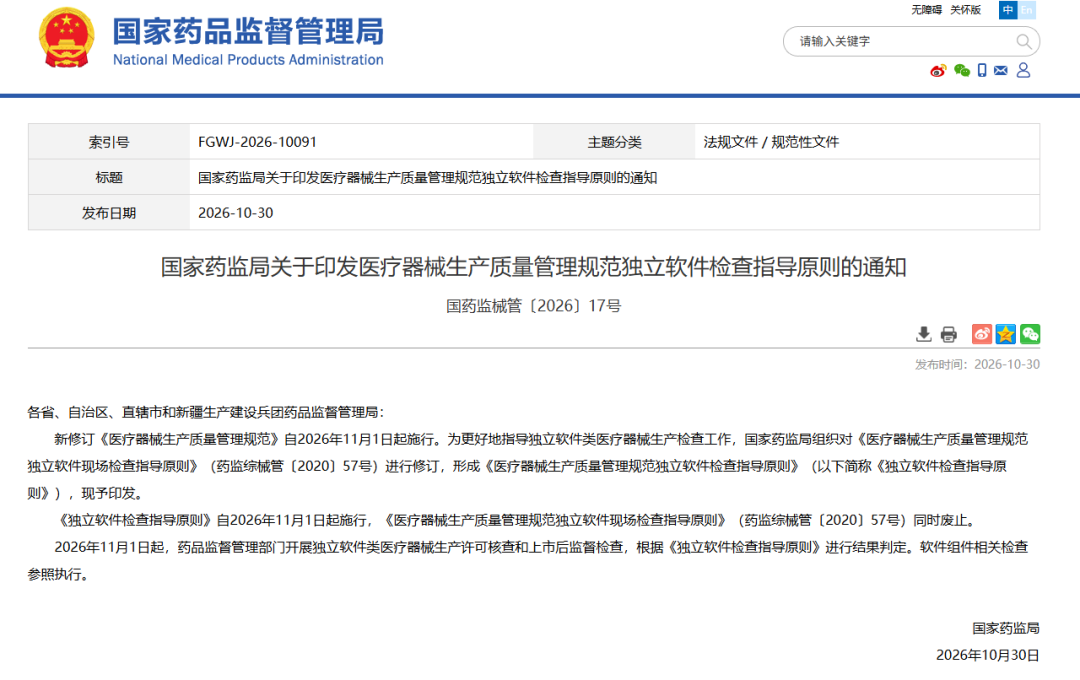
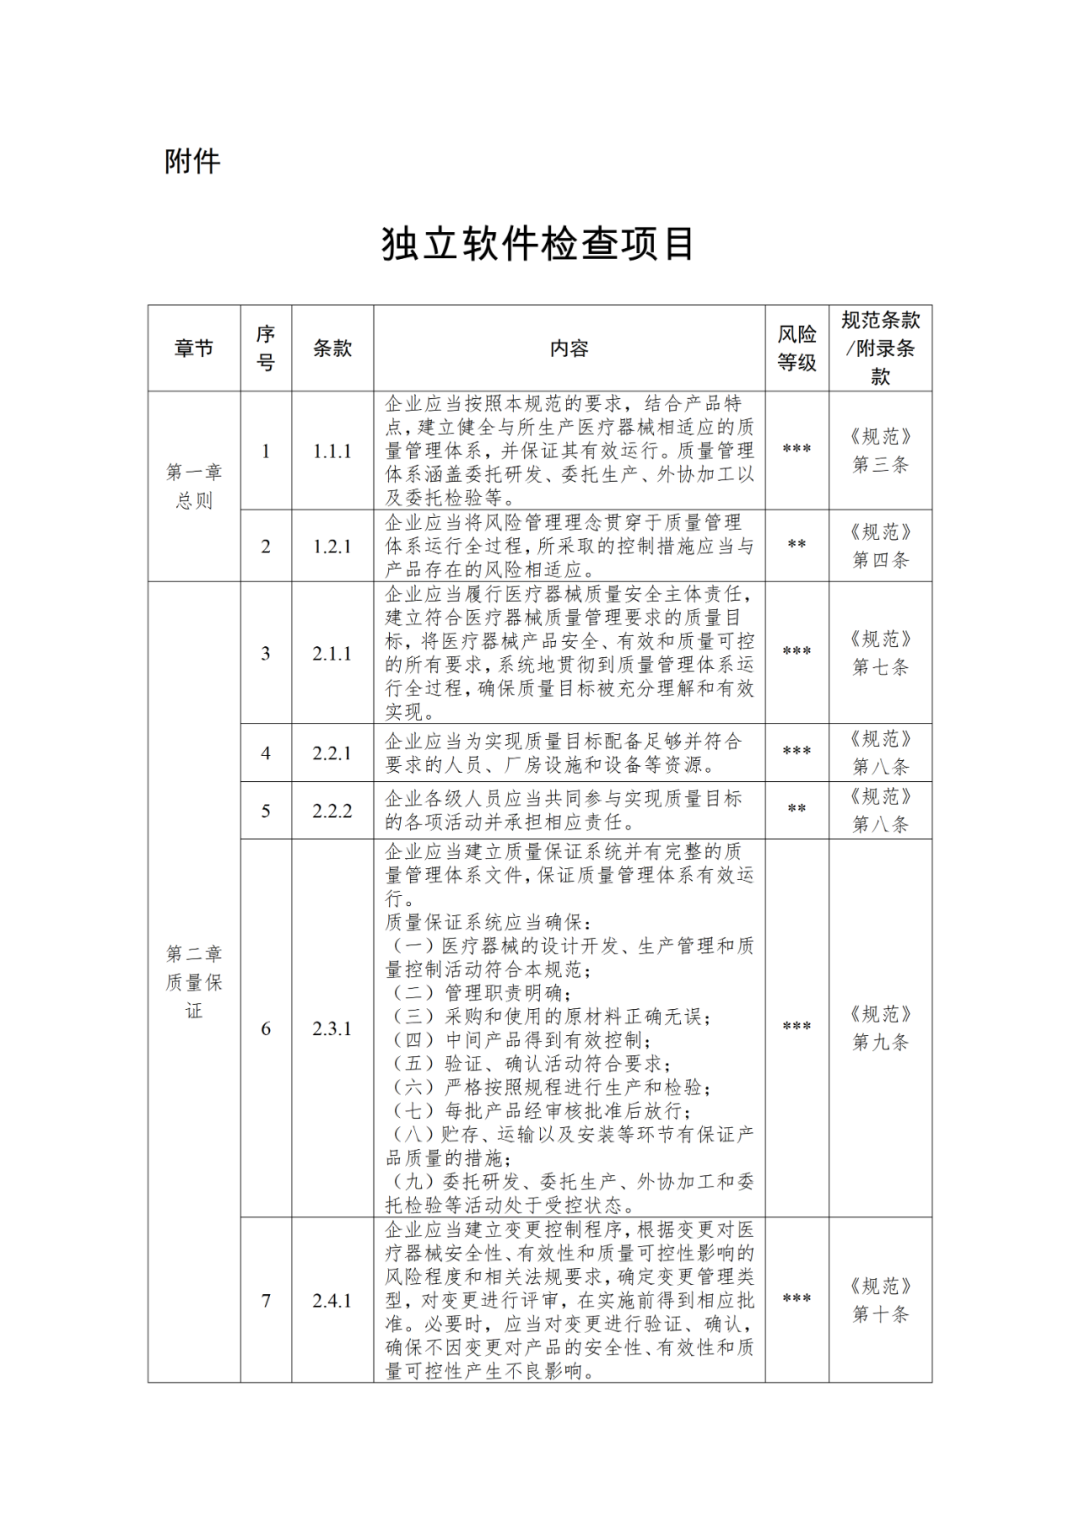
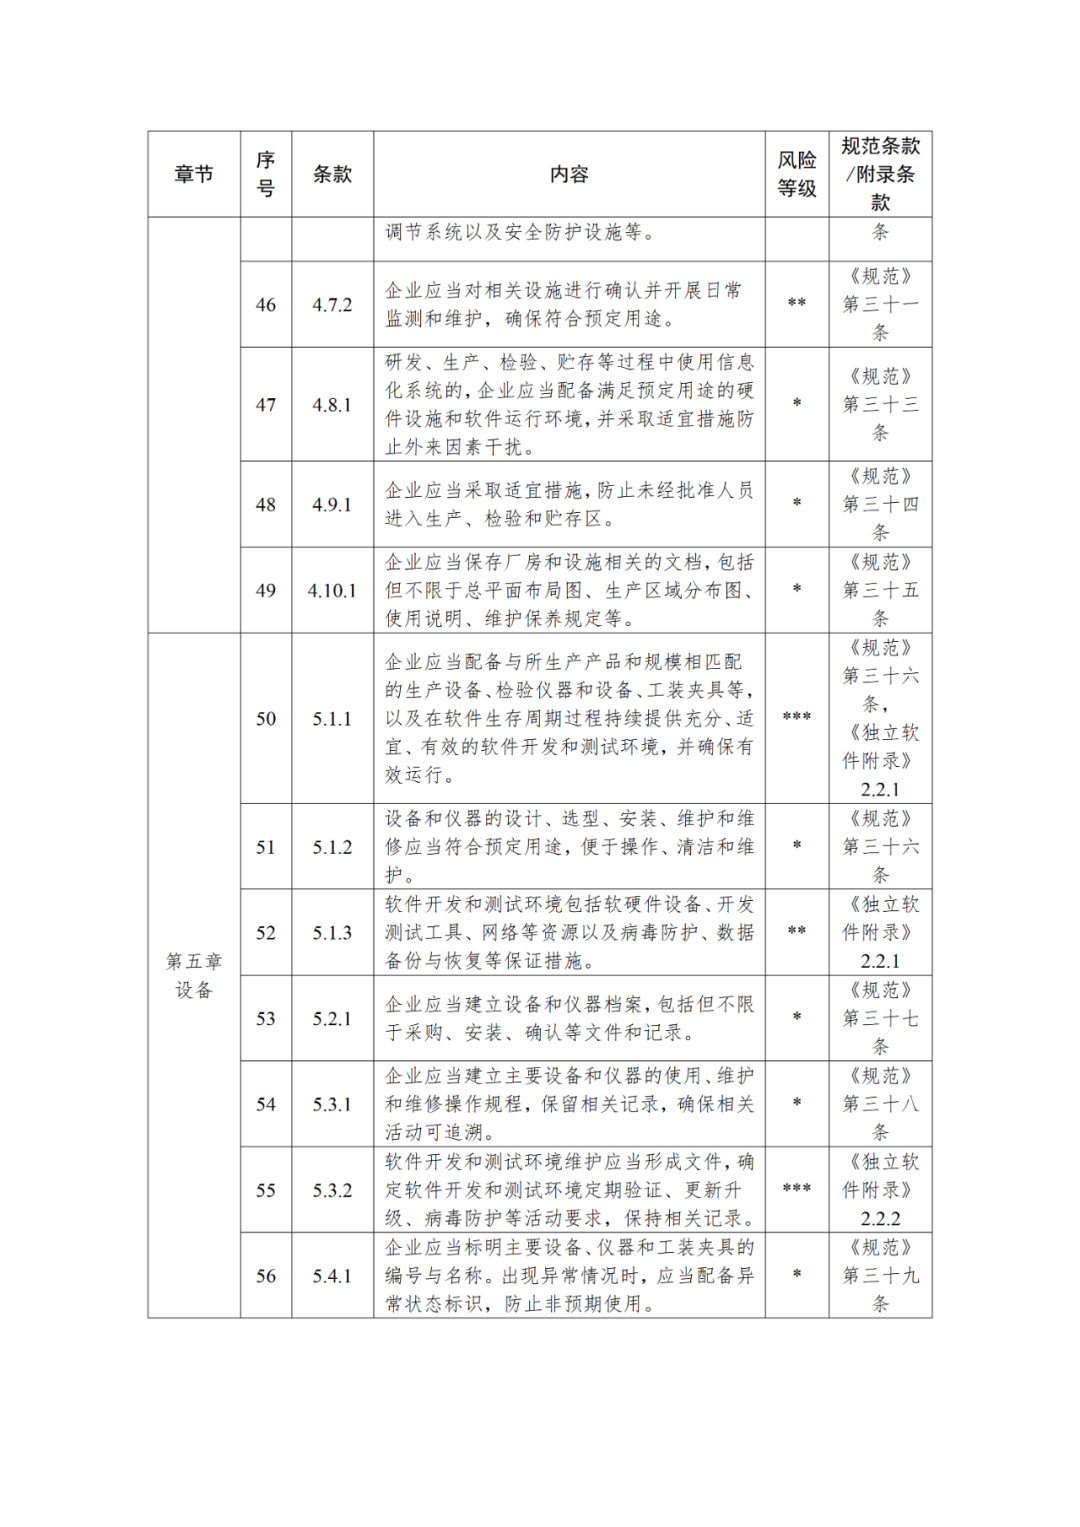
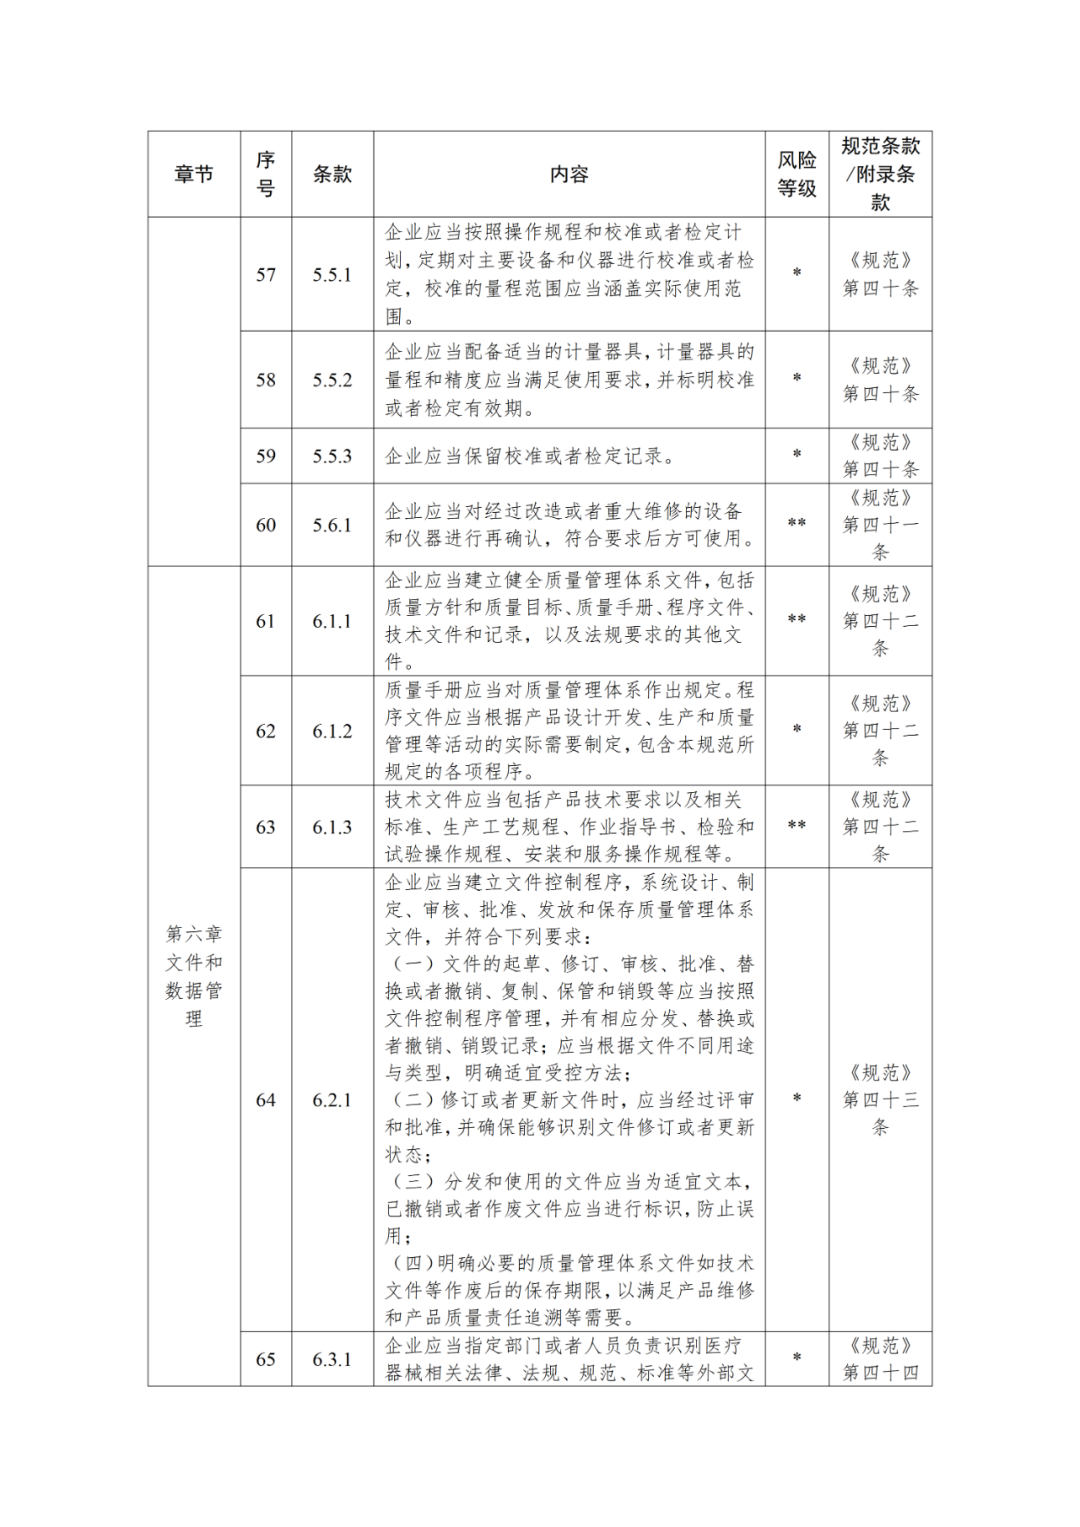
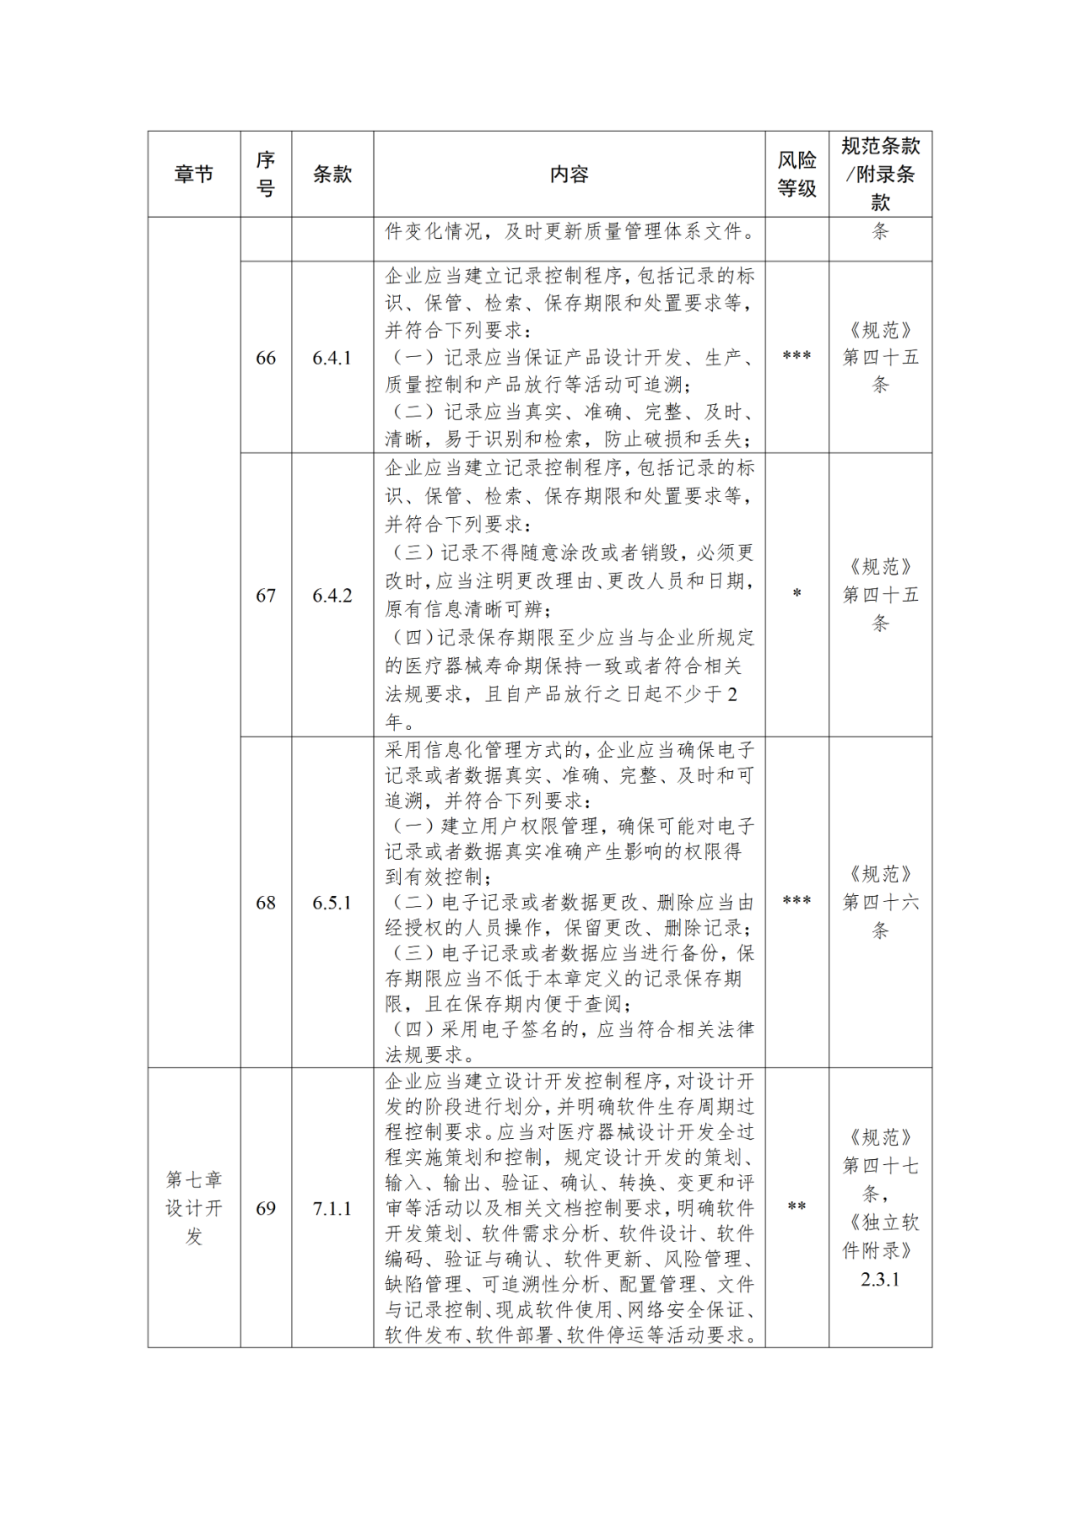
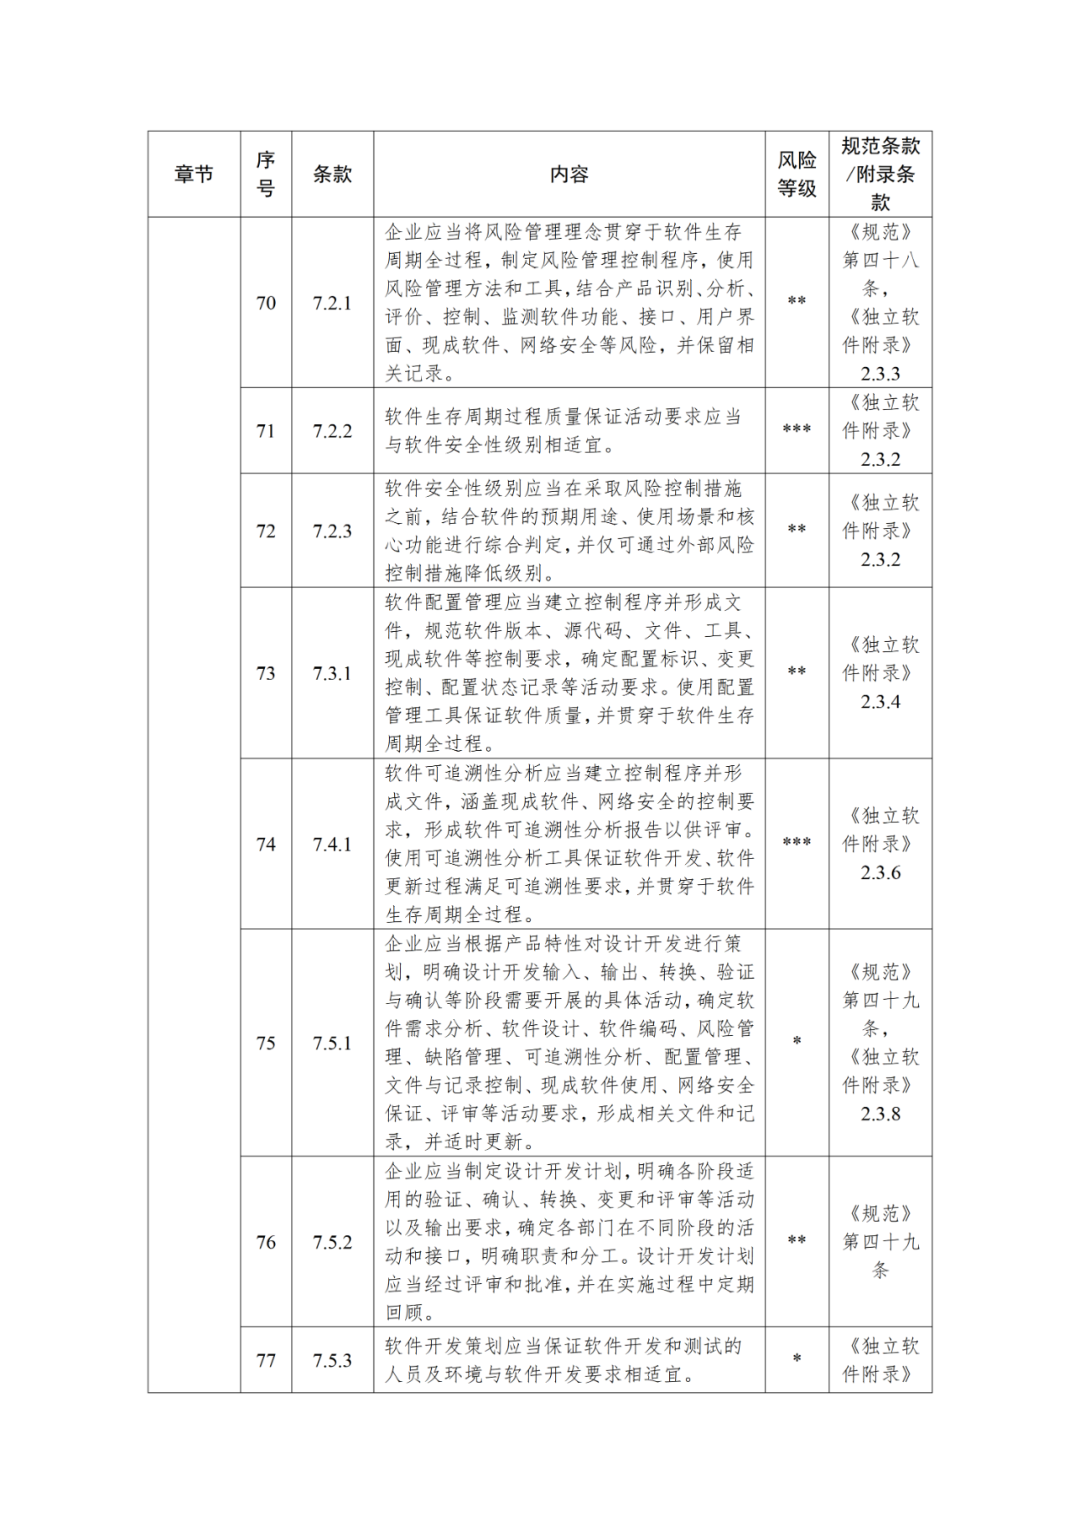
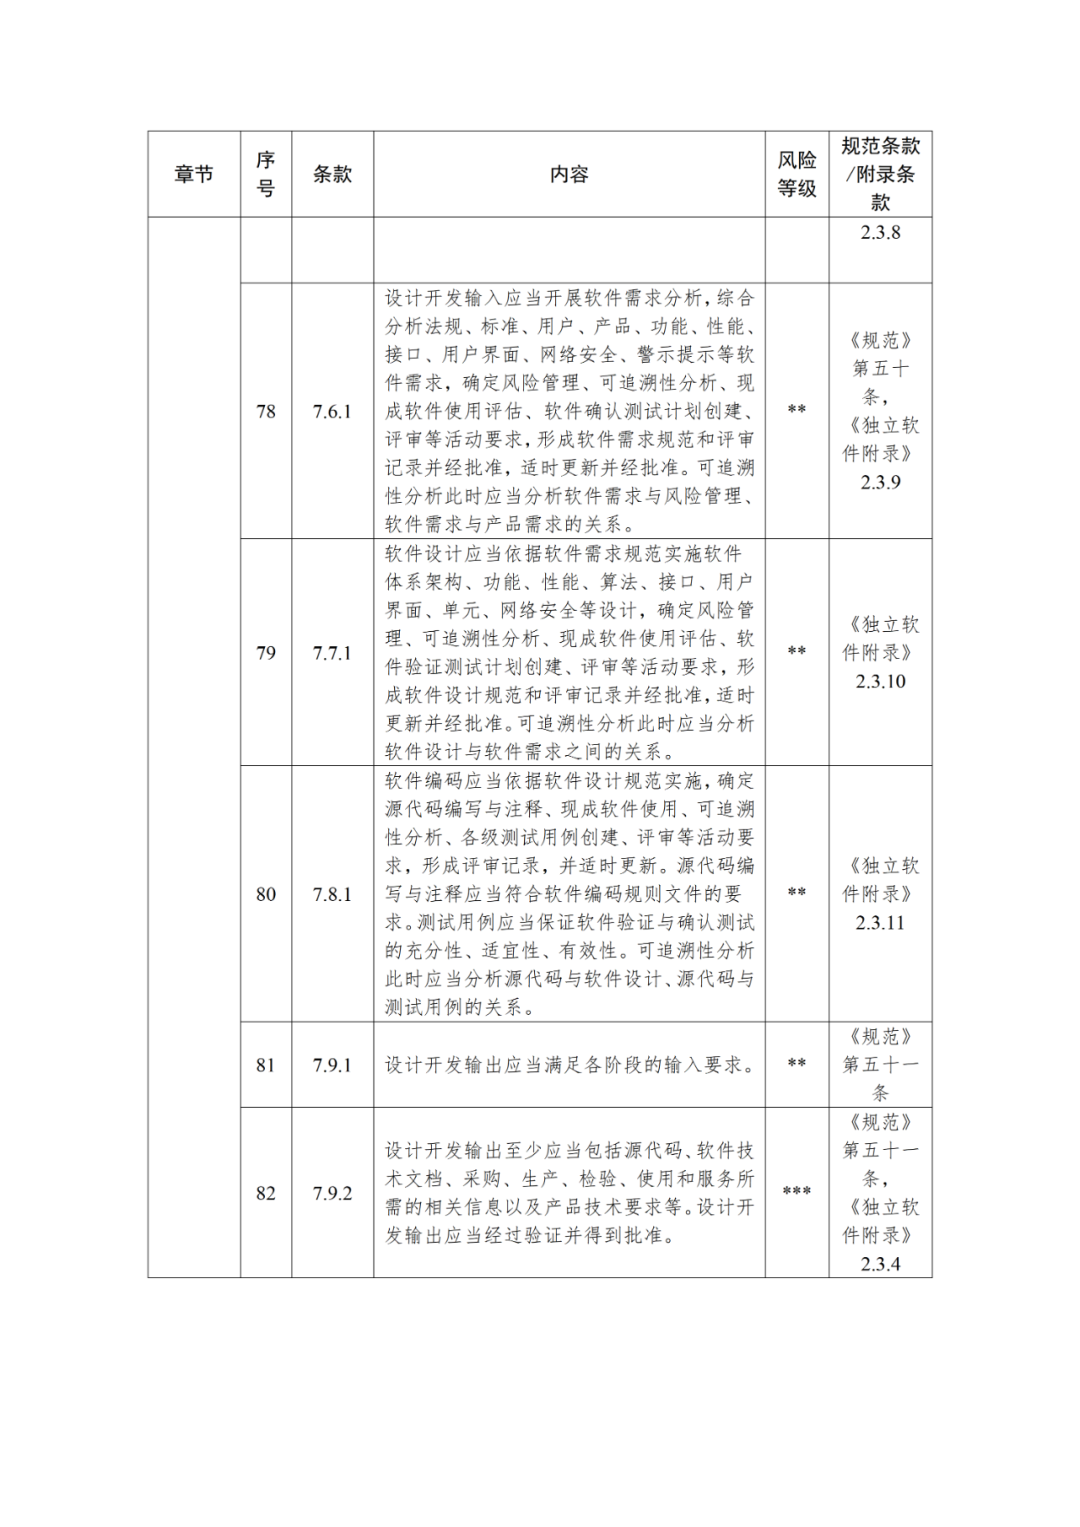
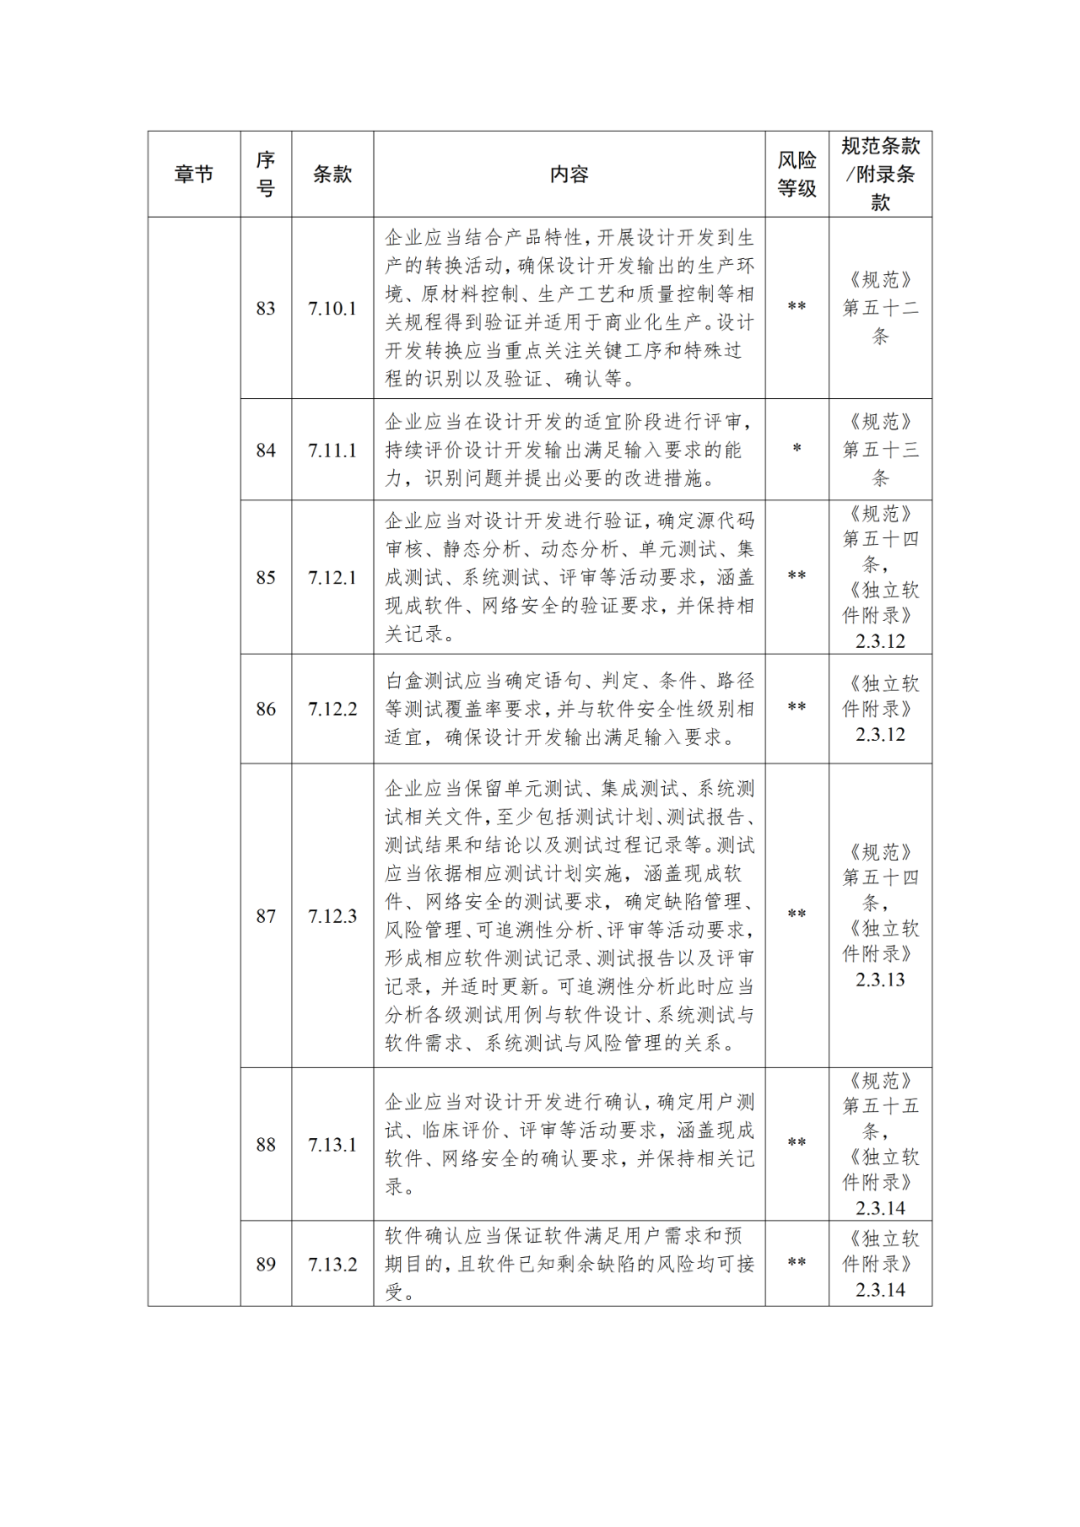
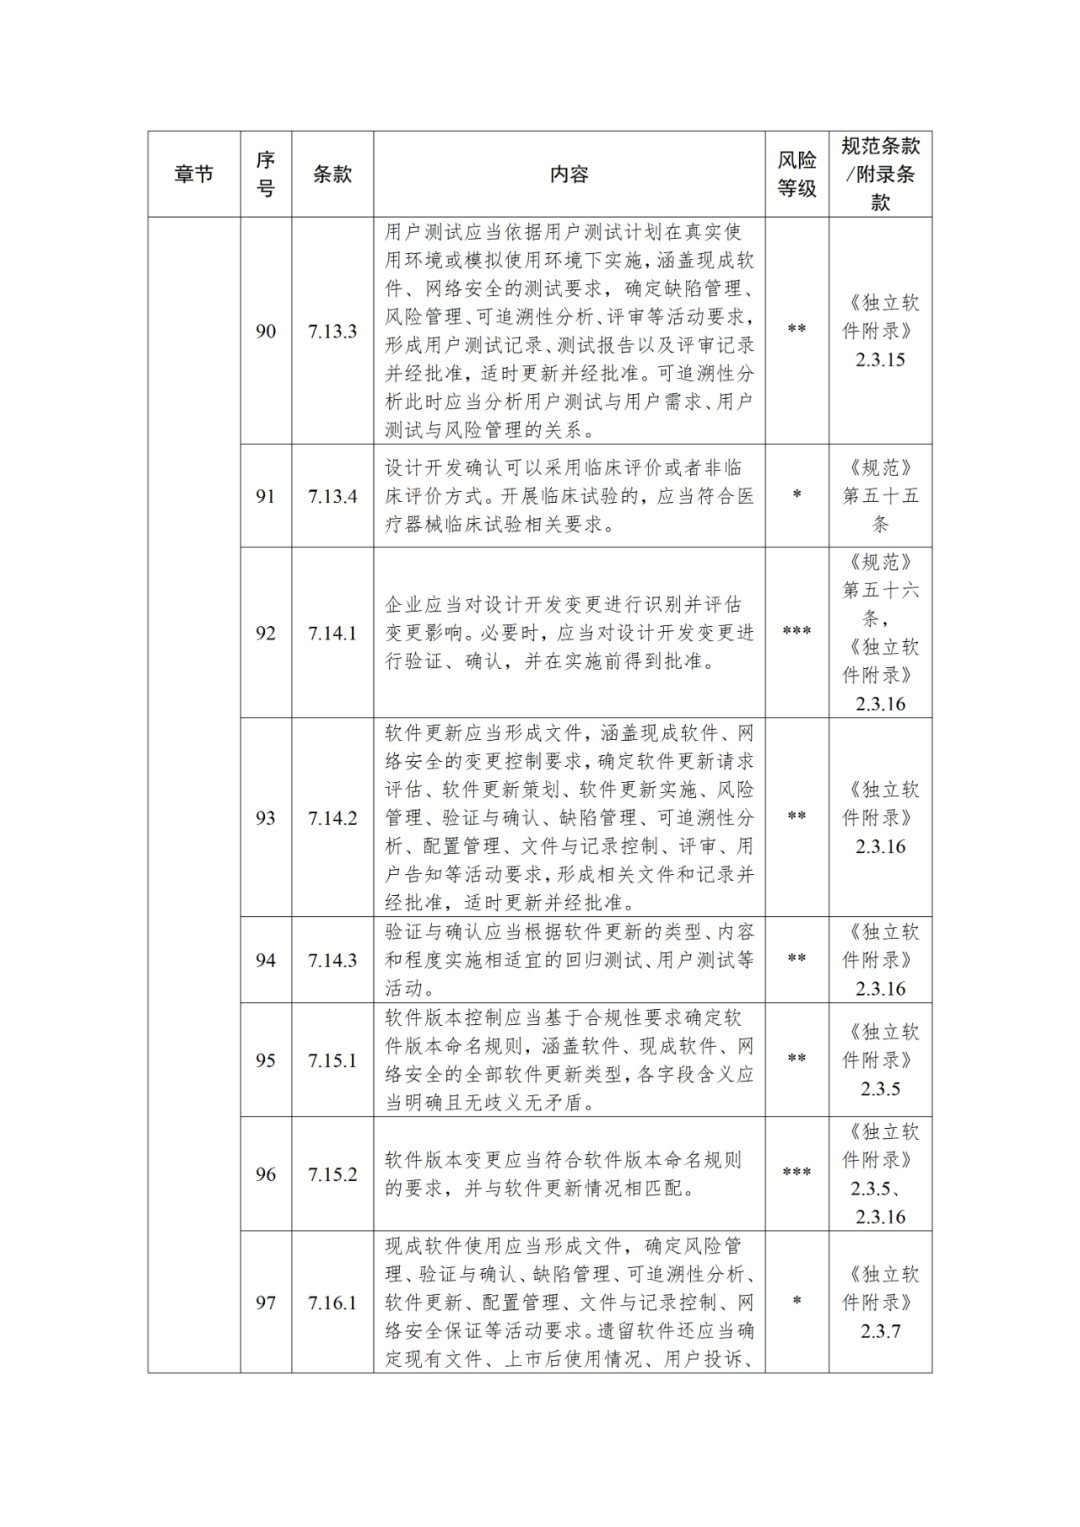
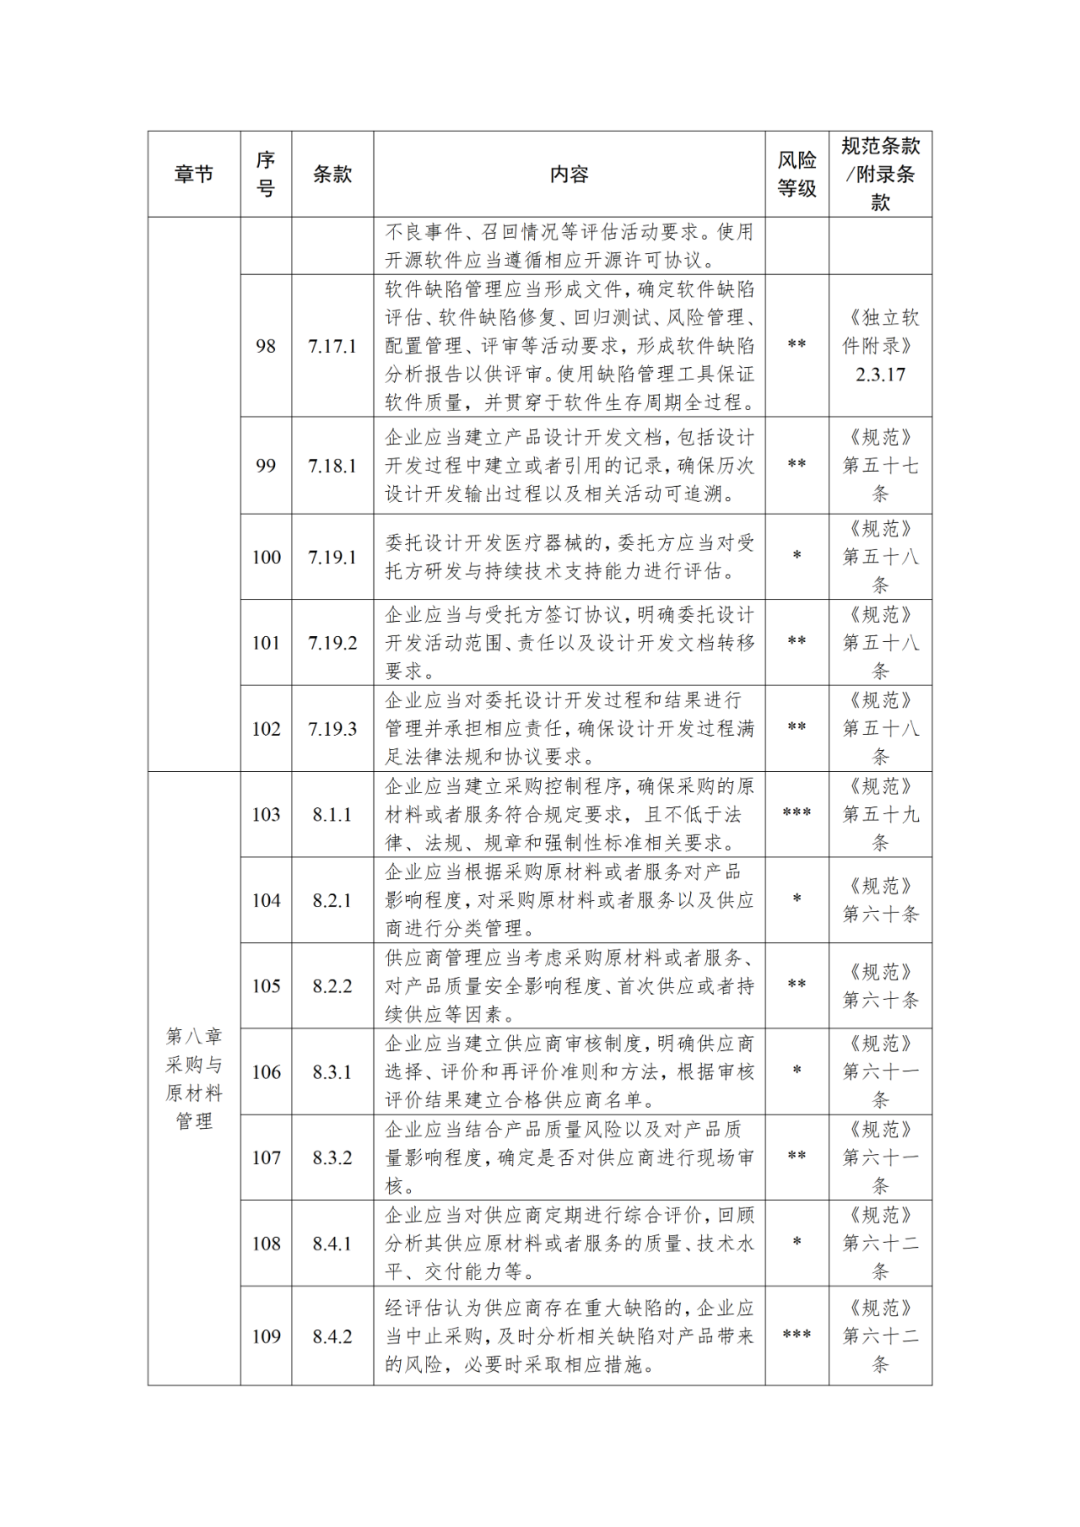
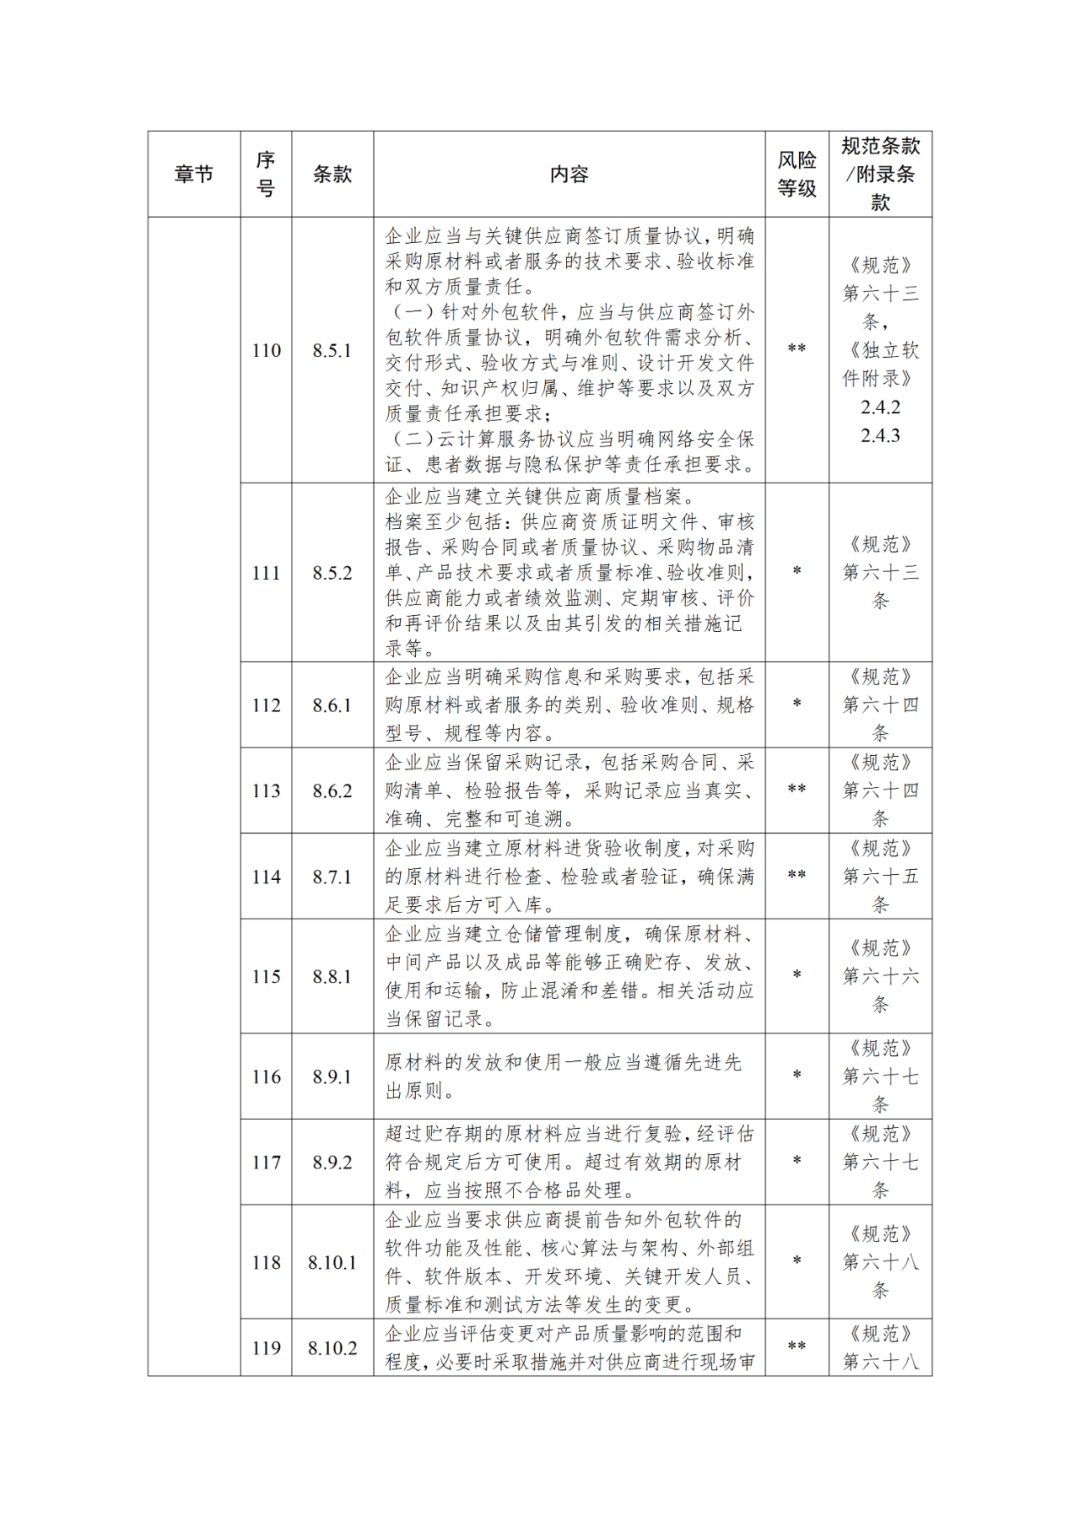
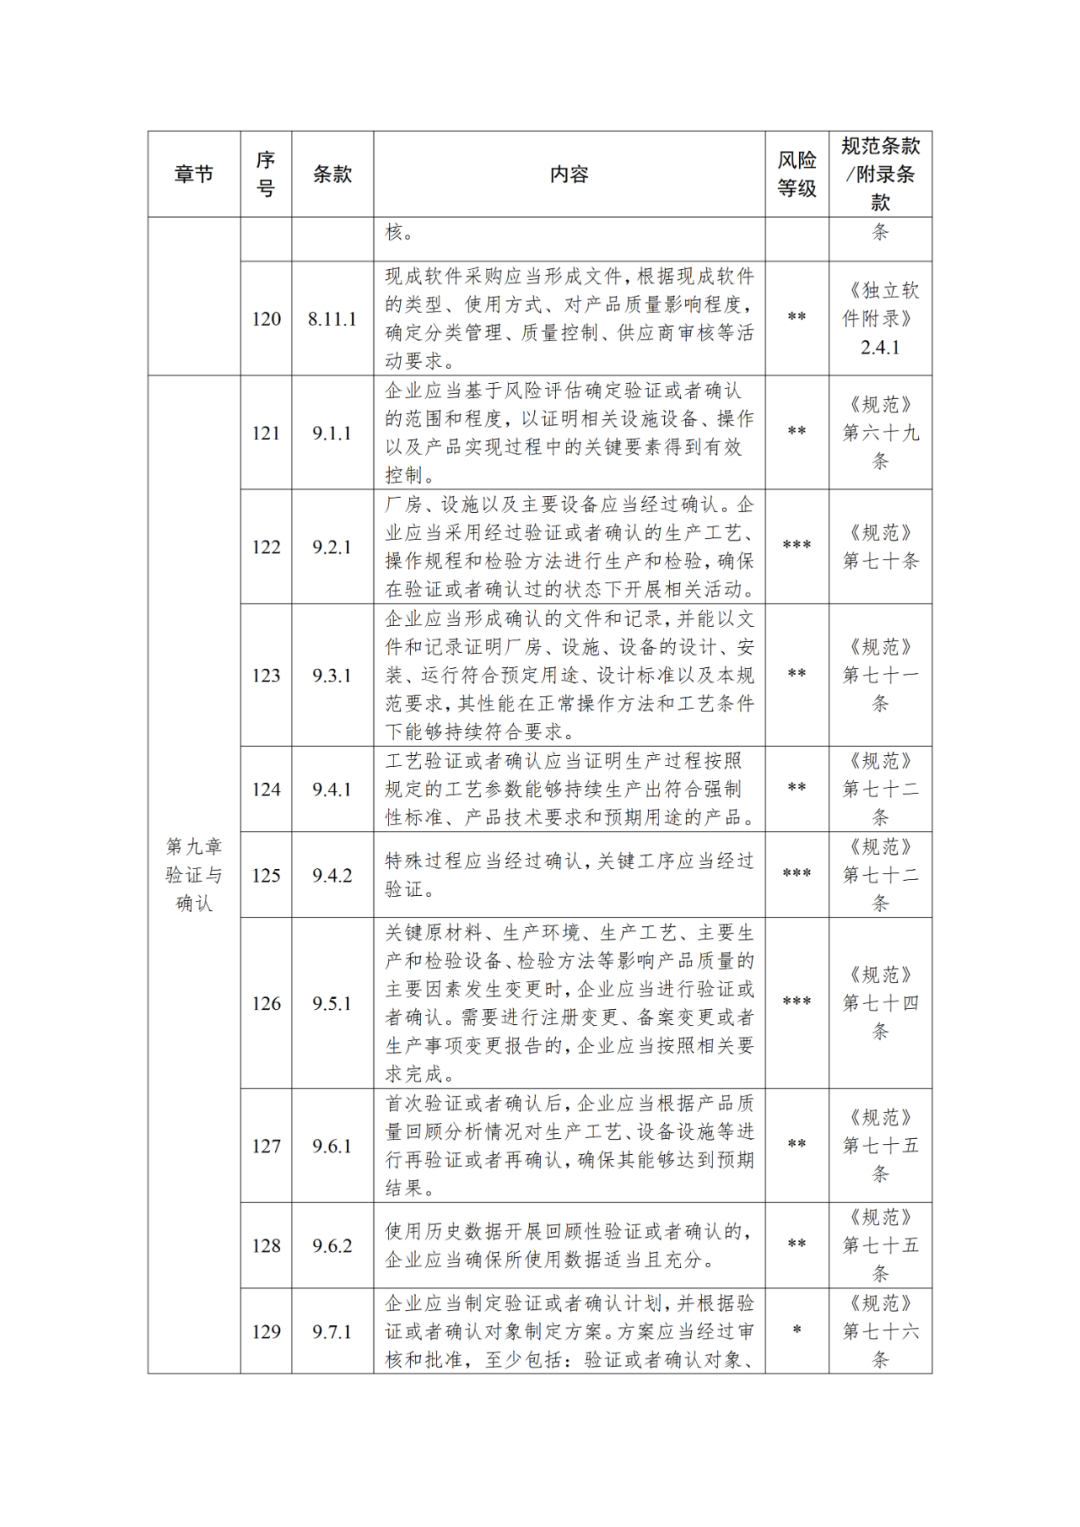
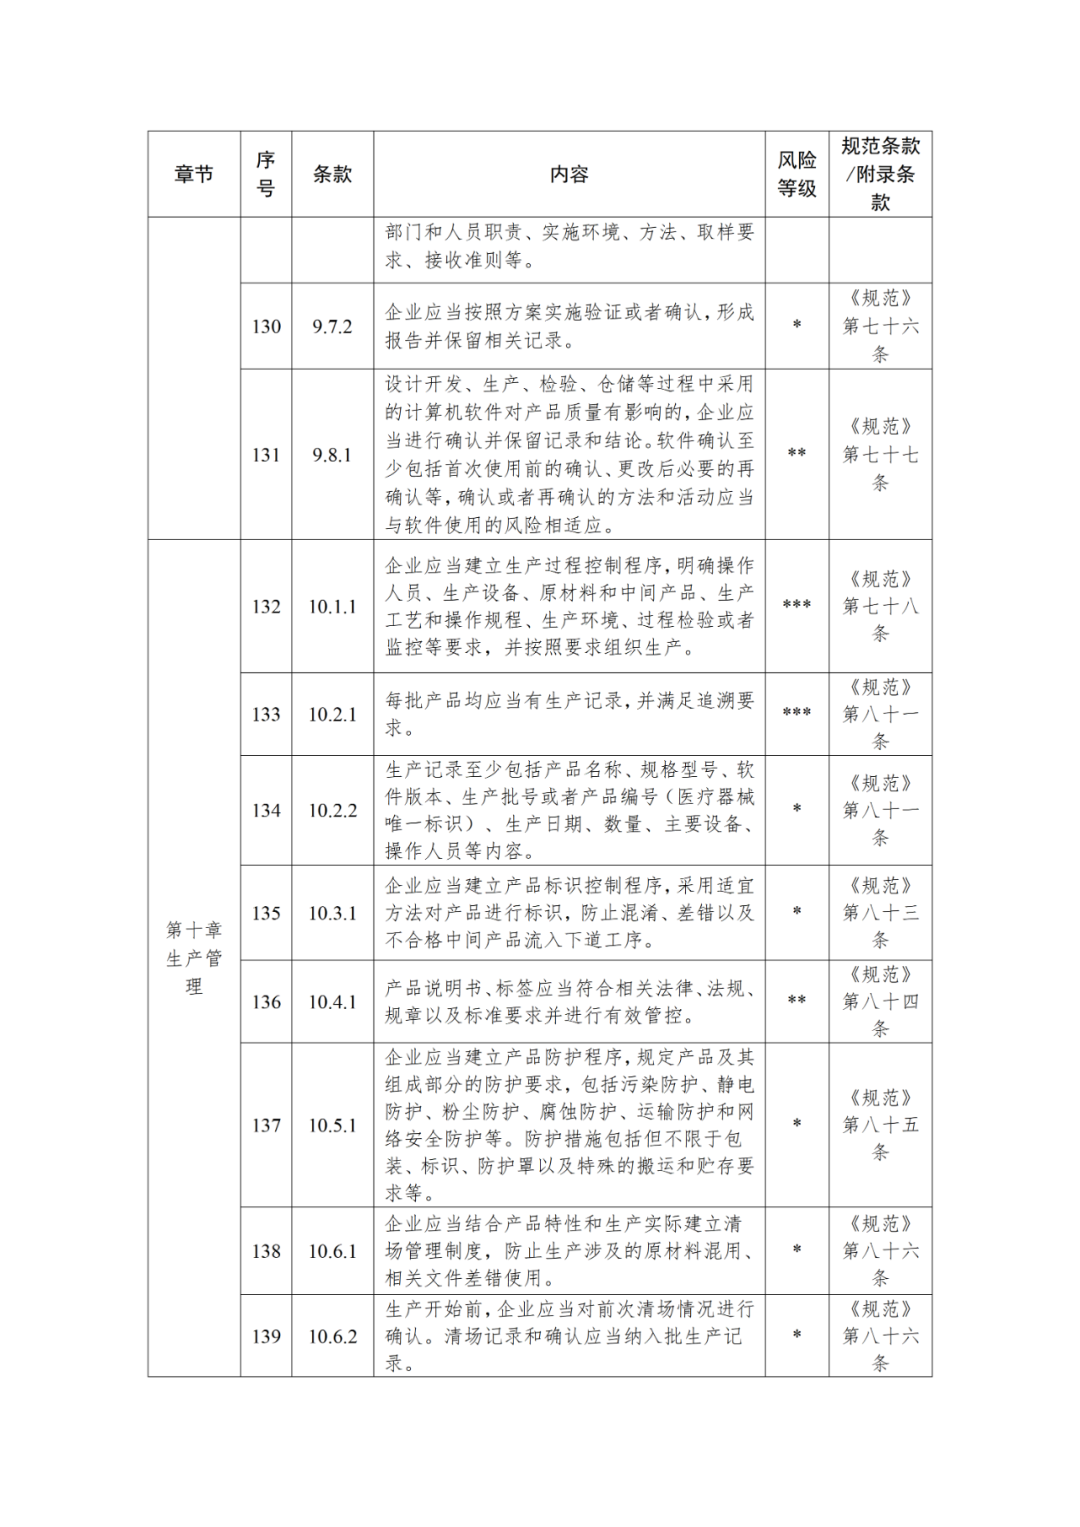
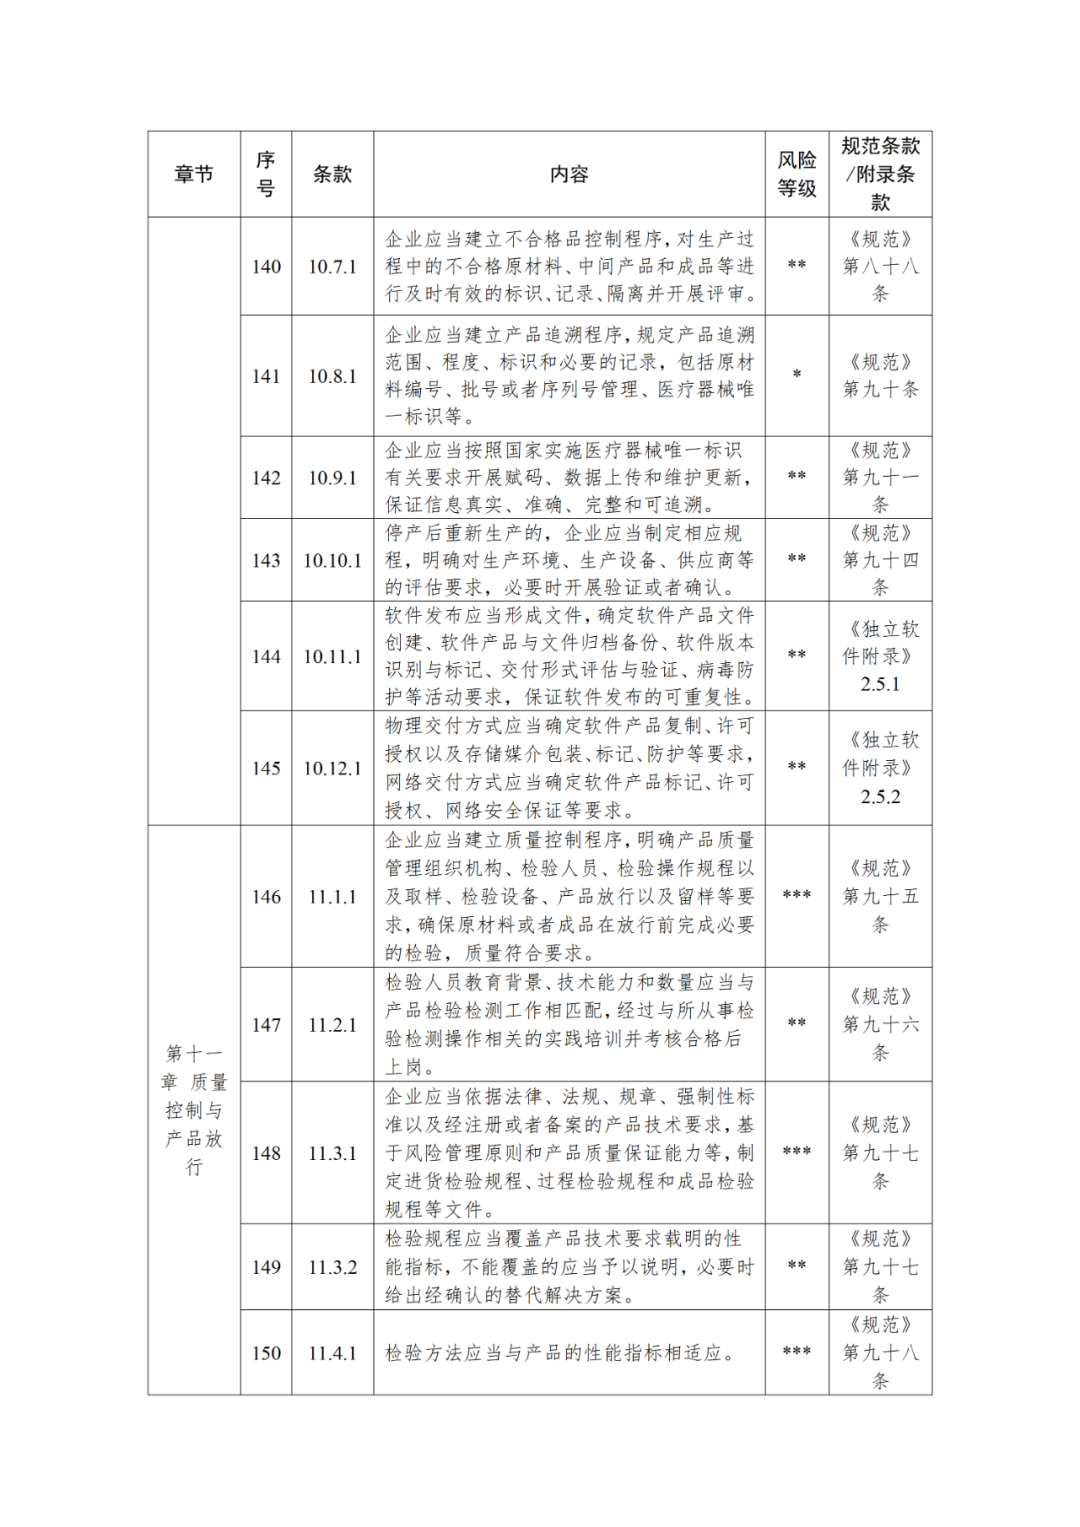
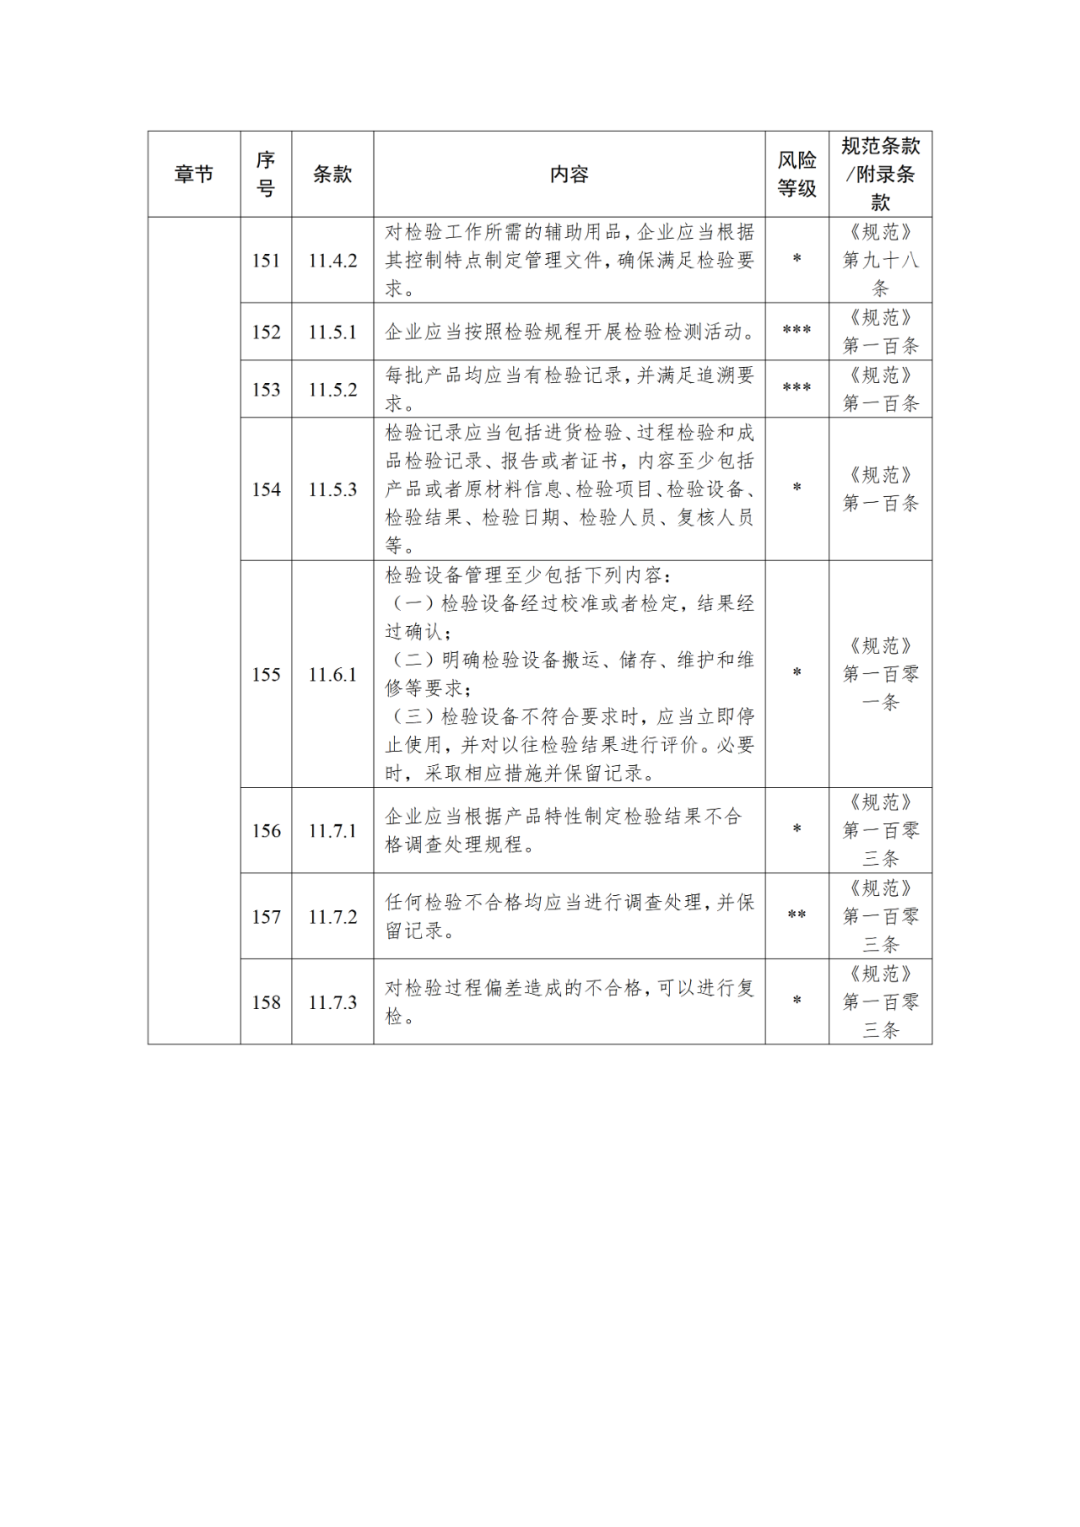
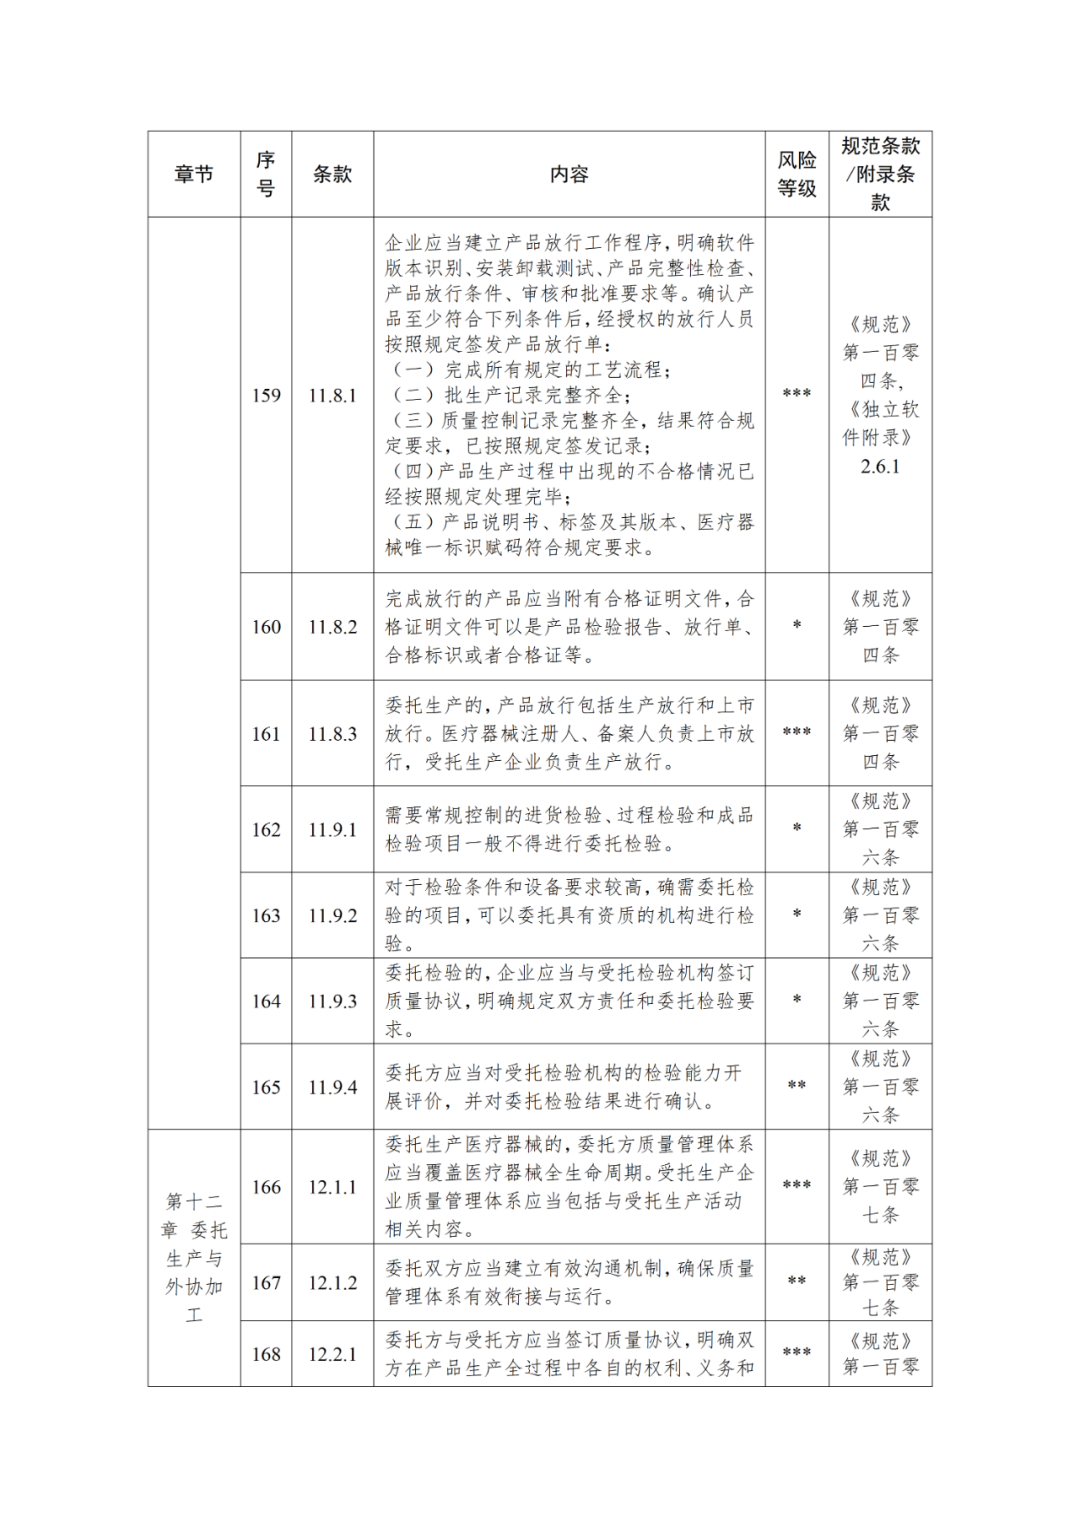
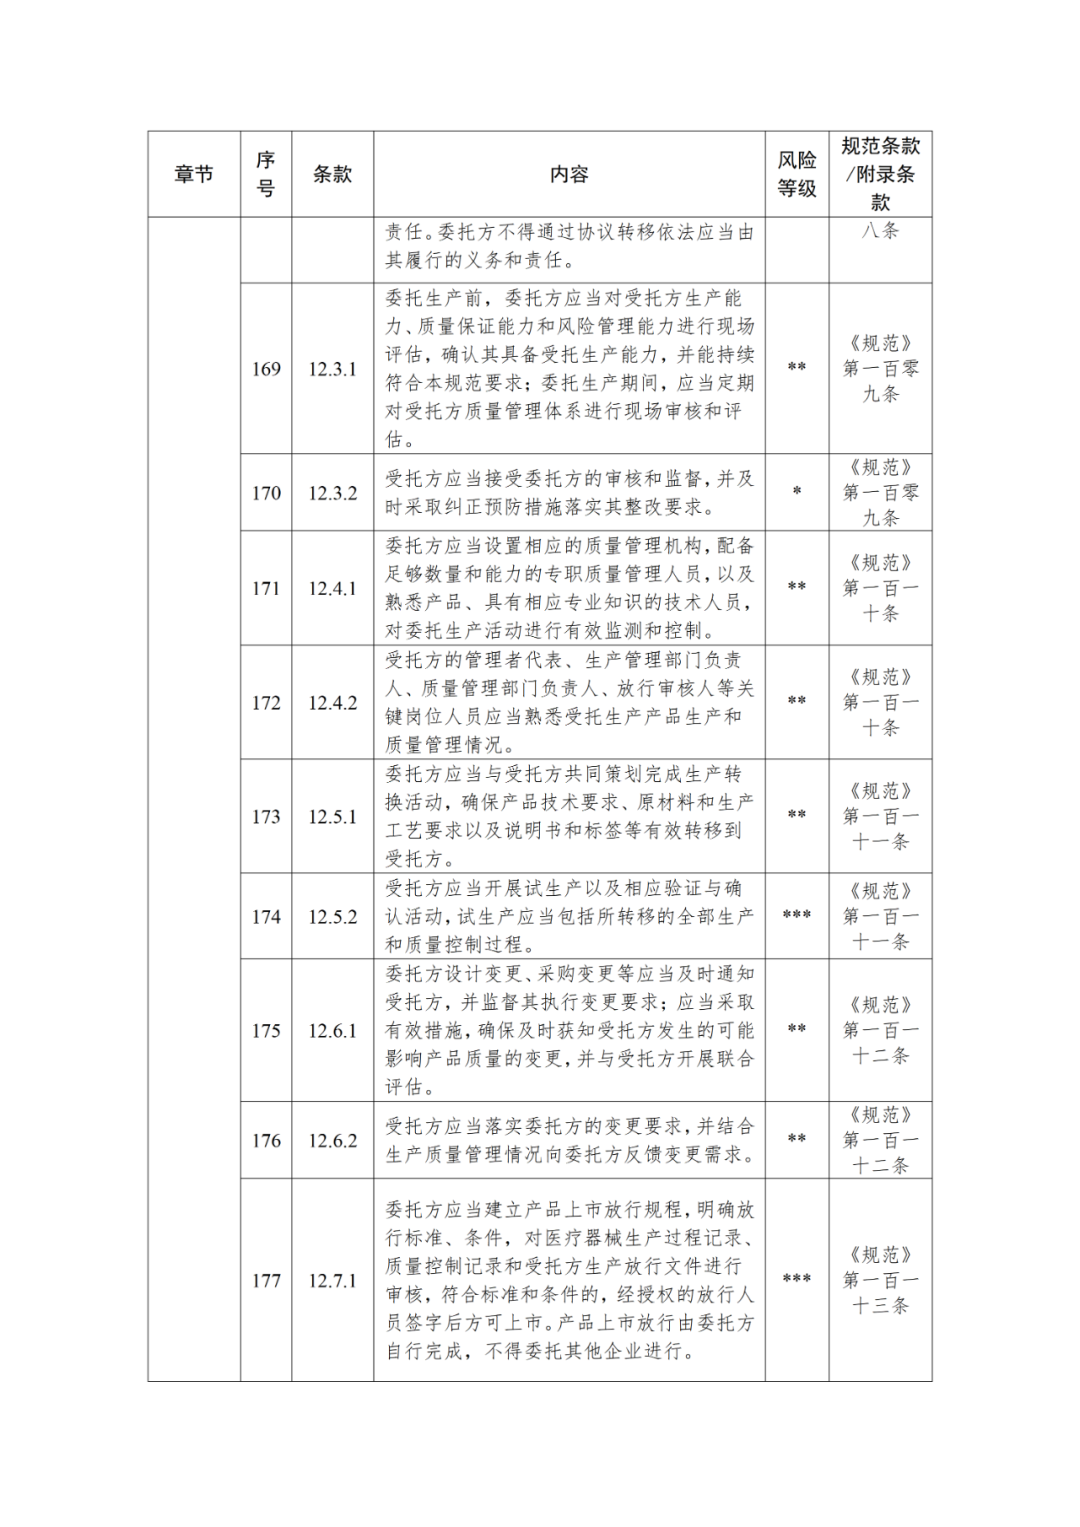
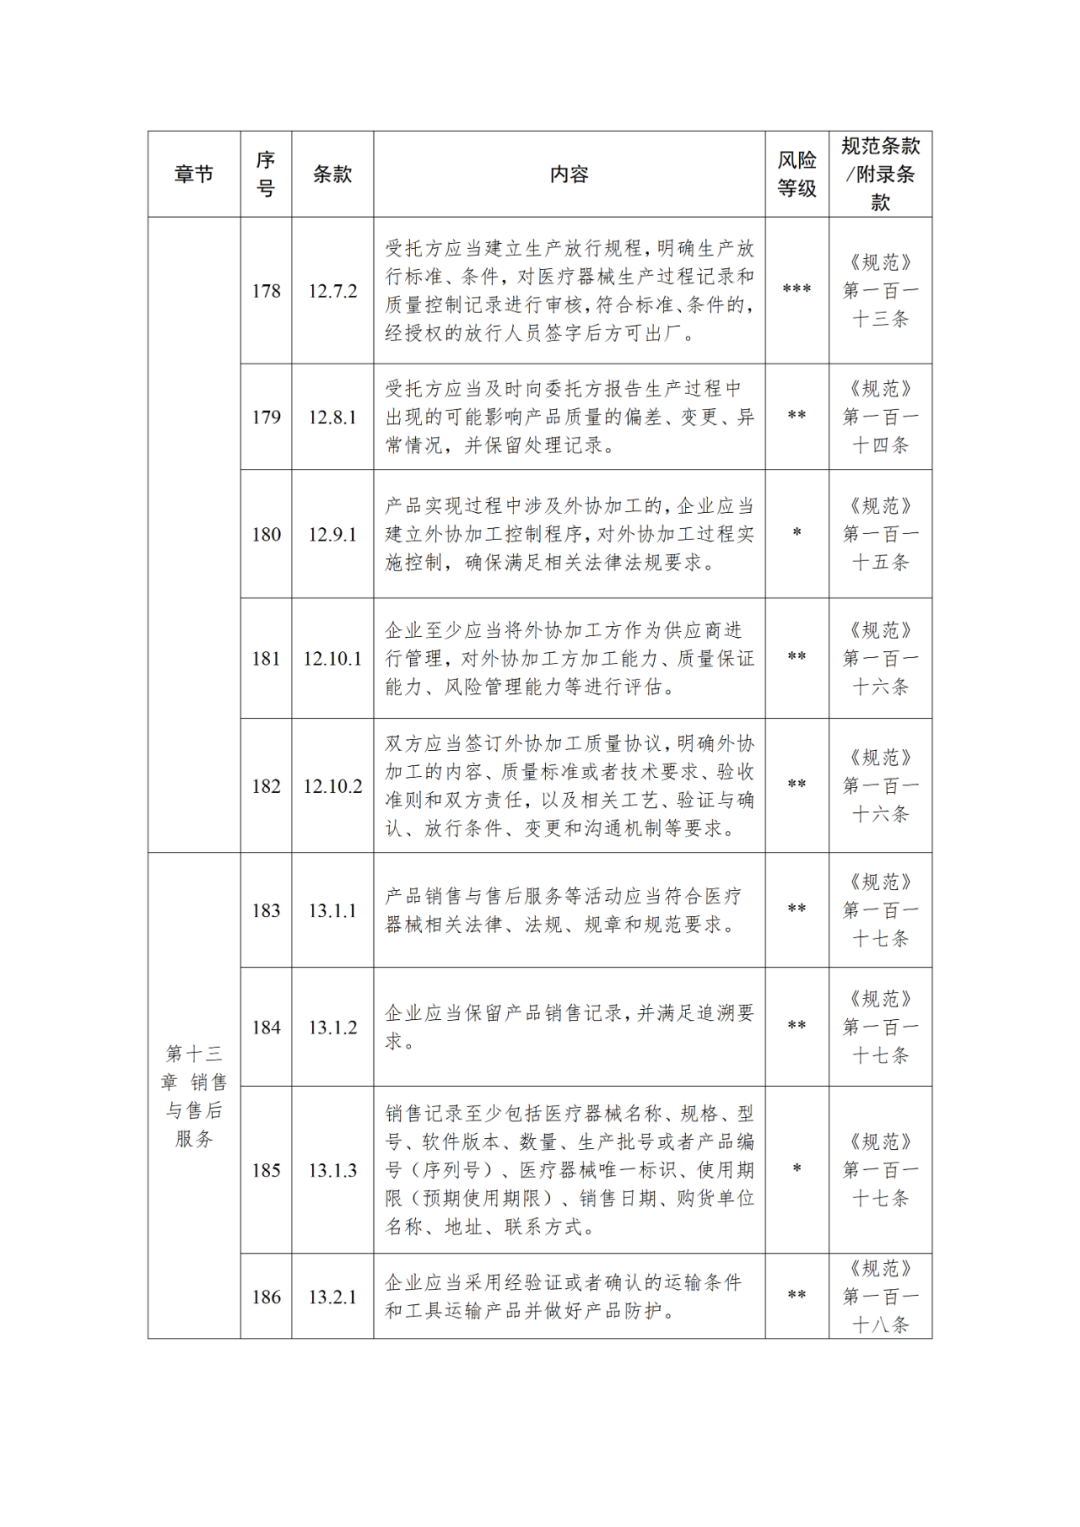
近日,新修订《医疗器械生产质量管理规范》自2026年11月1日起施行。为更好地指导独立软件类医疗器械生产检查工作,国家药监局组织对《医疗器械生产质量管理规范独立软件现场检查指导原则》(药监综械管〔2020〕57号)进行修订,形成《医疗器械生产质量管理规范独立软件检查指导原则》,其编制的检查清单,共设置14章、203条检查项目。每条检查项目均标注条款编号、检查内容、风险等级,并逐一对应《规范》或《独立软件附录》的具体条款出处,是企业开展质量管理体系自查、准备监管检查的直接依据。要点如下:
体系建设的总体要求
第一章总则和第二章质量保证明确了体系建设的两条主线。其一,企业应当建立健全与所生产医疗器械相适应的质量管理体系,并保证其有效运行,体系覆盖范围包括委托研发、委托生产、外协加工和委托检验等延伸活动。其二,风险管理理念必须贯穿质量管理体系运行全过程,所采取的控制措施应当与产品风险相适应。
质量保证章节对企业提出了系统性要求:企业应当履行质量安全主体责任,建立质量保证系统并配备完整的体系文件;尤为关键的是建立变更控制程序,根据变更对产品安全性、有效性和质量可控性的影响程度确定变更管理类型,实施前须评审批准,必要时进行验证和确认。这一条款被列为高风险项目,体现了监管对变更失控问题的高度关注。
机构与人员
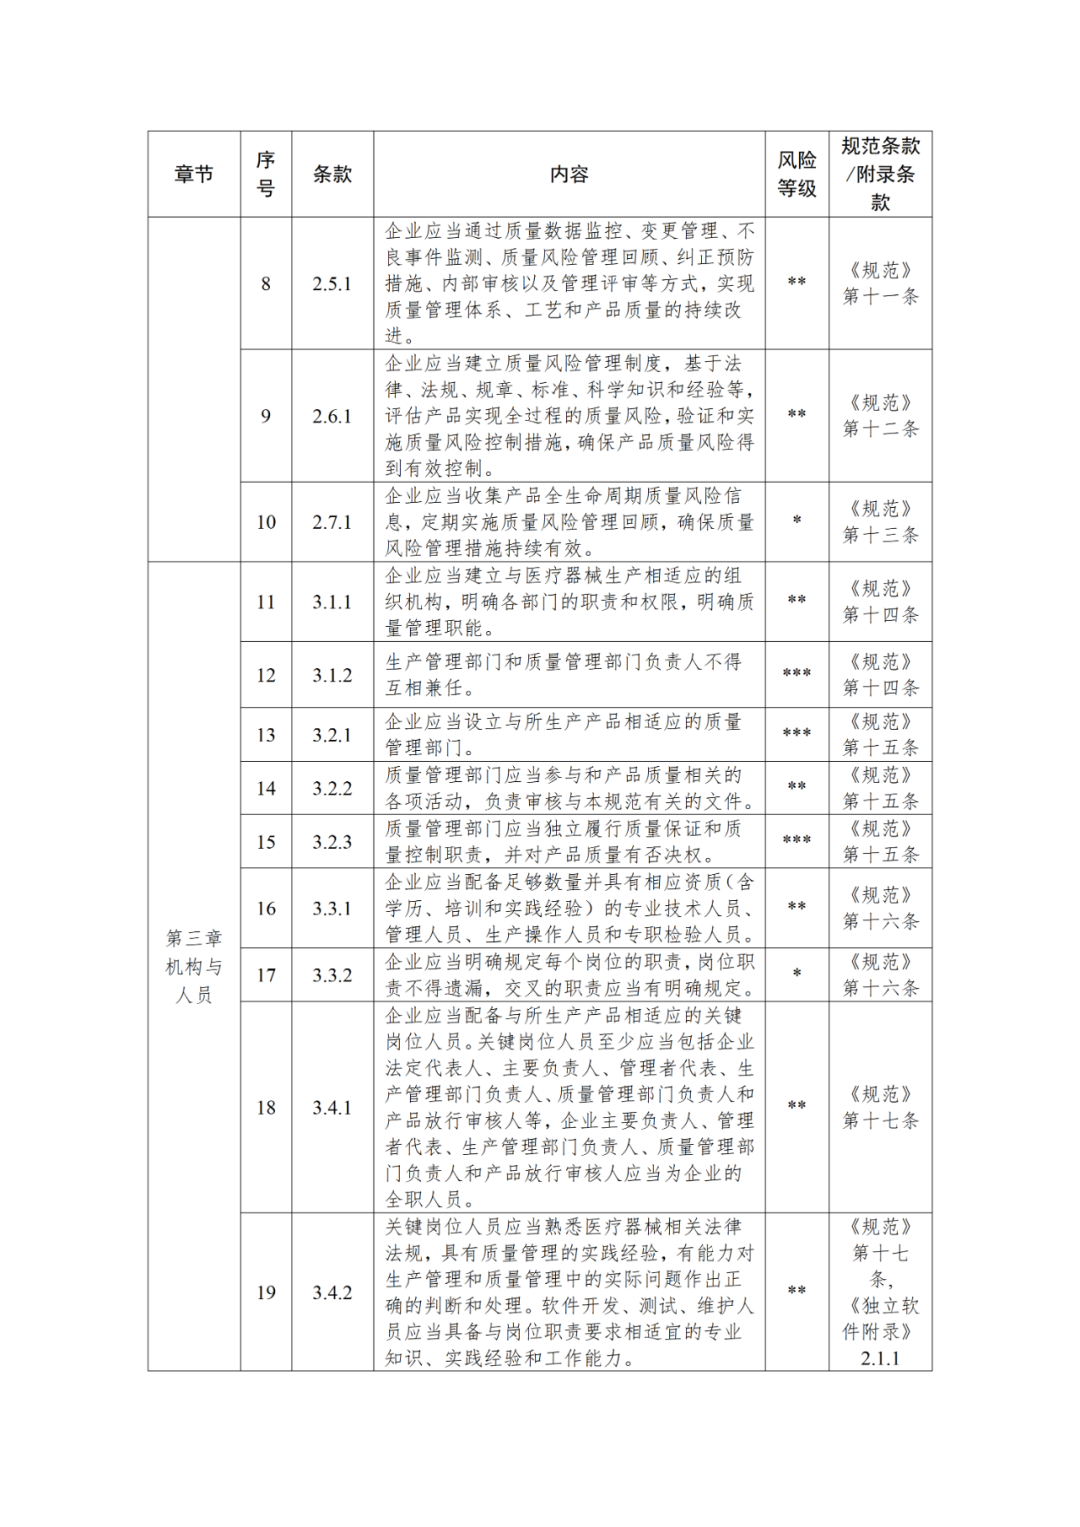
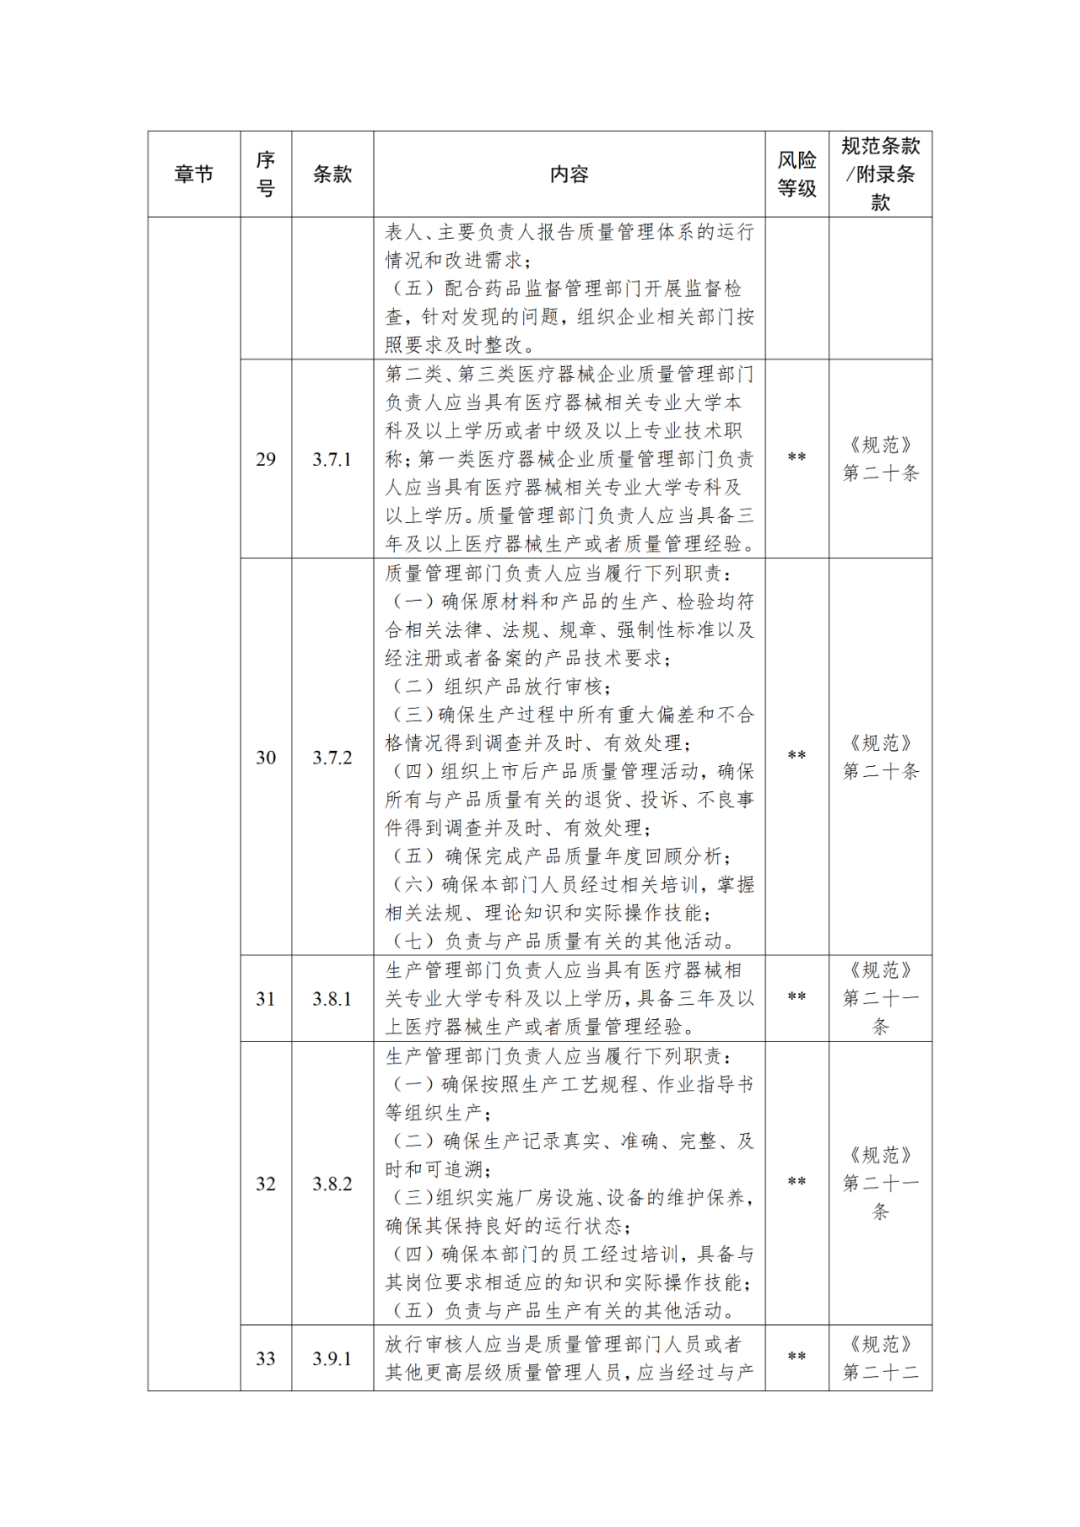
此章共26条,其中高风险8条,是全篇高风险条款最集中的章节之一。核心要求可以归纳为四个方面。
第一,职责独立与制衡。生产管理部门和质量管理部门负责人不得互相兼任;质量管理部门应当独立履行质量保证和质量控制职责,并对产品质量拥有否决权。
第二,关键岗位的人员资质。企业法定代表人、主要负责人、管理者代表、生产与质量部门负责人、产品放行审核人等关键岗位人员应当为全职人员。管理者代表的学历和经验要求按产品管理类别分级设定:第二类、第三类医疗器械企业的管理者代表应当具有医疗器械相关专业本科及以上学历或中级以上技术职称,原则上具备三年以上相关工作经验。
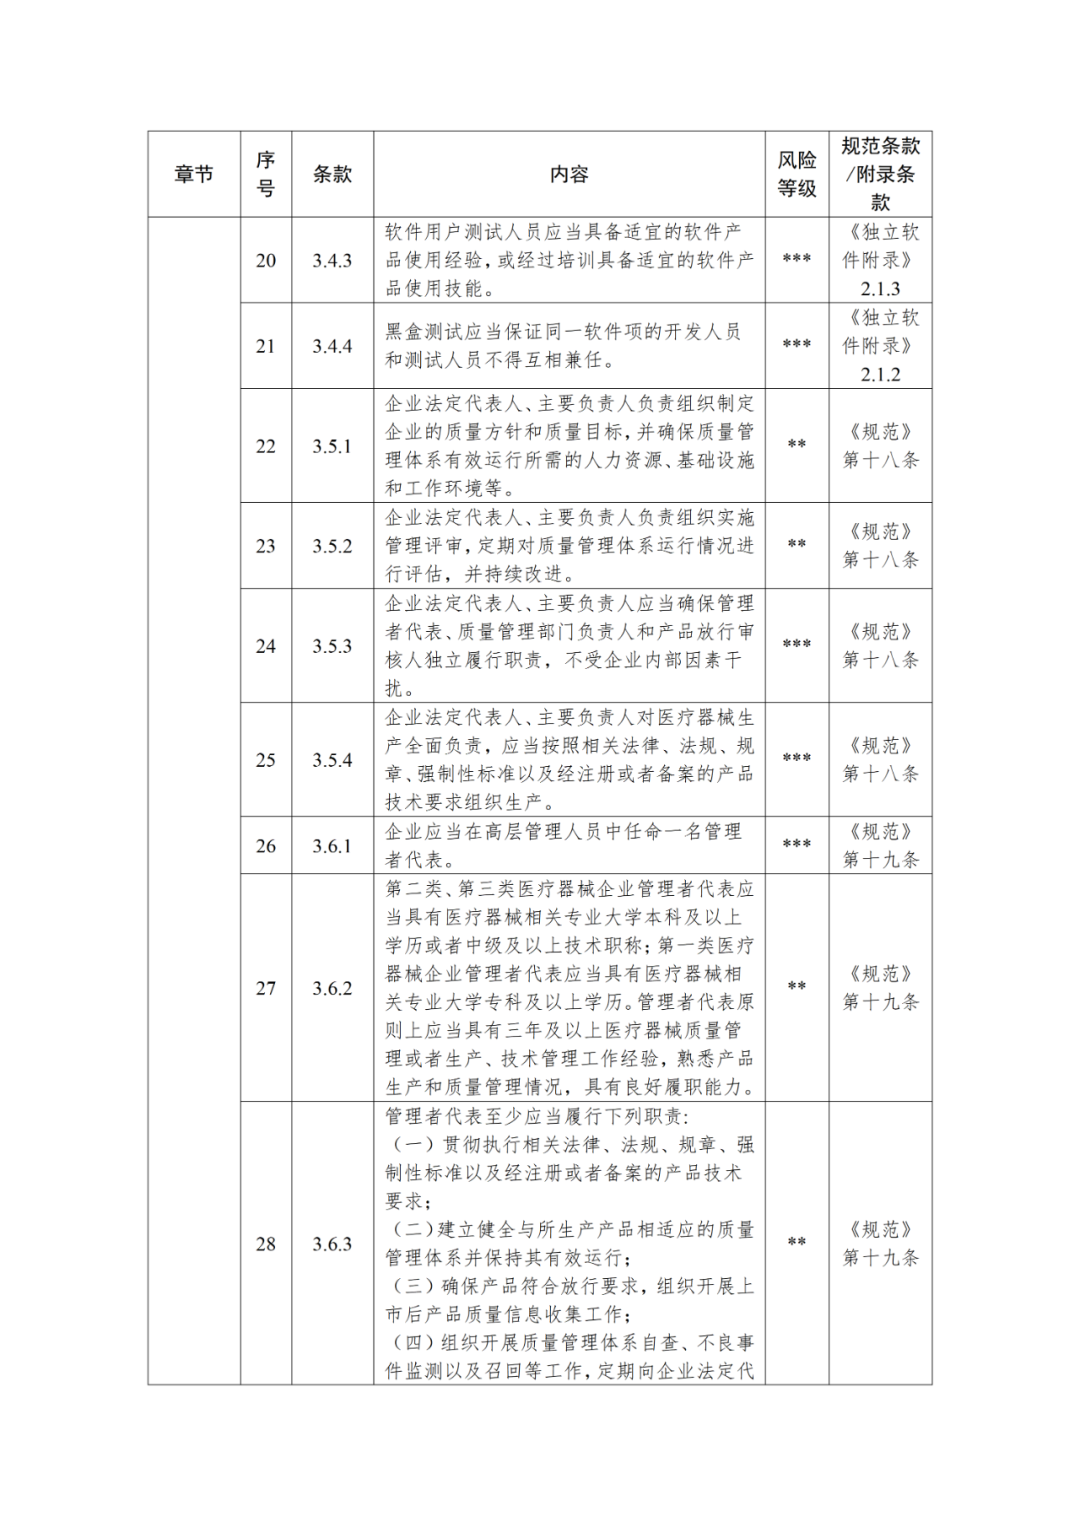
第三,软件企业特有的人员要求。软件用户测试人员应当具备适宜的产品使用经验或经培训具备使用技能;黑盒测试必须保证同一软件项的开发人员和测试人员不得互相兼任。这两条均为高风险条款,直指软件企业常见的"自开发自测试"问题。
第四,培训与履职保障。企业法定代表人、主要负责人应当确保管理者代表、质量部门负责人和产品放行审核人独立履职,不受企业内部因素干扰。
设计开发
设计开发共34条,是全清单条款数量最多的章节,充分体现了"软件质量是设计出来的"这一监管导向。其要点包括以下几个方面。
一是软件生存周期的全过程控制。企业应当按照软件生存周期过程实施控制,覆盖需求分析、设计、编码、测试、发布直至退役的各个阶段,形成完整的生存周期文档。
二是软件安全性级别的判定与运用。企业应当依据软件损害严重程度判定安全性级别,且安全性级别只能在外部风险控制措施有效的前提下降低。测试深度与安全性级别挂钩,例如白盒测试的覆盖率应当与软件安全性级别相适宜。
三是可追溯性分析。这是被列为高风险的条款,要求企业建立需求、设计、编码、测试之间的追溯关系,确保每项需求和风险控制措施都能得到验证。建议企业建立专门的追溯矩阵,作为设计开发文档的核心索引。
四是配置管理与版本控制。企业应当实施配置管理,软件版本命名规则应当覆盖全部更新类型,版本变更应当与软件更新相匹配。现成软件和开源软件的使用应当经过评估,并遵守开源许可协议的相关要求。
五是设计变更的评估与批准。软件设计变更应当评估其对安全性级别和已验证内容的影响,必要时重新验证,经批准后方可实施。
生产、质量控制与放行
生产管理要求生产过程处于受控状态,每批产品的生产记录应当完整、可追溯;产品标识和唯一器械标识(UDI)赋码应当符合法规要求。对软件产品而言,发布与交付是特殊环节:软件发布应当保证可重复性,通过网络交付时应当采取相应的完整性确认措施。
质量控制与产品放行共20条,其中高风险7条,是单章高风险条款数量最多的一章。核心要求包括:检验规程应当覆盖产品的全部性能指标,检验方法与指标相适应;每批产品应当保留完整的检验记录;产品放行必须满足全部放行条件并经审核批准。放行的五大条件——完成全部规定的工艺流程、检验合格、记录完整、审核批准、可追溯——是检查中的必查项。
委托生产与外协加工
此章节反映了监管对委托活动责任边界的严格界定。要点包括:委托双方应当签订质量协议,但法定责任不因委托而转移;委托方应当对受托方进行现场评估并持续监督;试生产应当覆盖全部转移过程;特别值得注意的是,上市放行必须由委托方自行完成,不得委托受托方实施,这是委托生产中不可让渡的责任底线。
自查实施建议
基于风险等级分布,建议企业按以下顺序开展自查。第一阶段优先核查41条高风险项目,重点落在机构与人员、设计开发、质量控制与放行、委托生产四章,这些是检查中的关键不符合项高发区。第二阶段系统梳理第七章设计开发的34条要求,该章条款最多、文档量最大,建议以追溯矩阵为抓手整合全套生存周期文档。第三阶段对照中低风险项目补齐厂房设施、设备、销售售后、分析改进等支撑性环节的短板,形成闭环。
总体而言,这份检查清单既是监管检查的标尺,也是企业体系建设的路线图。将203条要求逐条落实到文件、记录和日常运行中,是通过检查、更是保障软件产品质量的根本路径。
医疗器械生产质量管理规范体外诊断试剂检查指导原则
来源:国家药监局
邮政编码:200052 电话:021-63800152 传真:021-63800151 京ICP备15010734号-10 技术:网至普网站建设
 扫描下载
 扫描关注
 扫描关注
 扫描关注
 扫描关注