热门搜索:分会介绍 | 会员名单 | 行业资讯
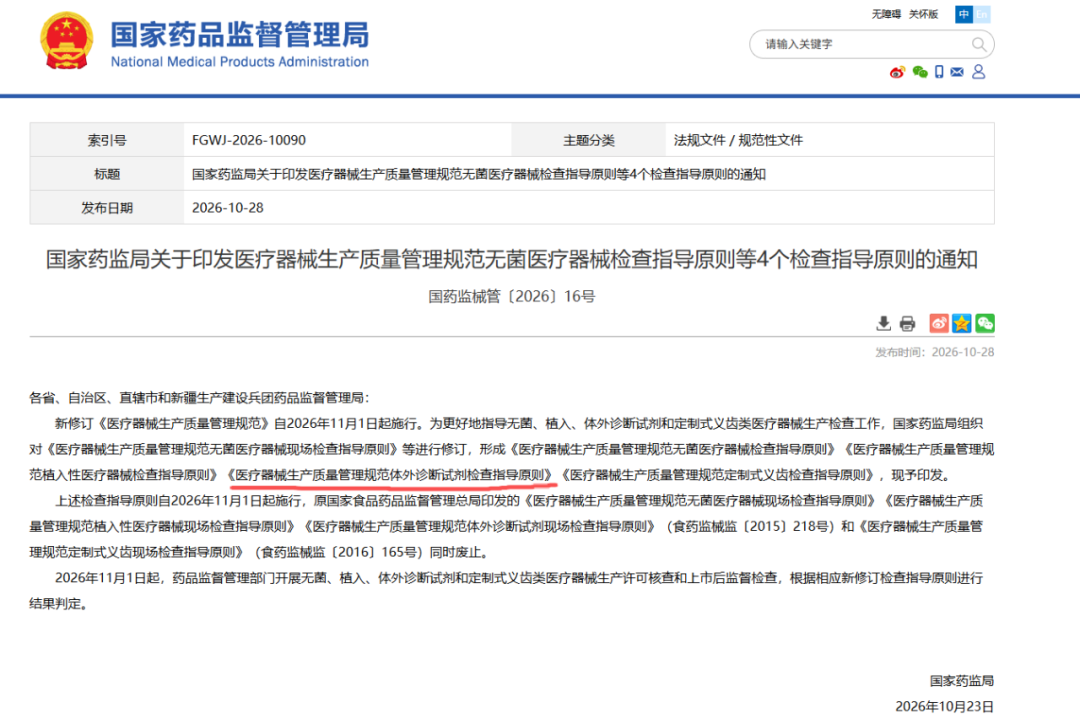
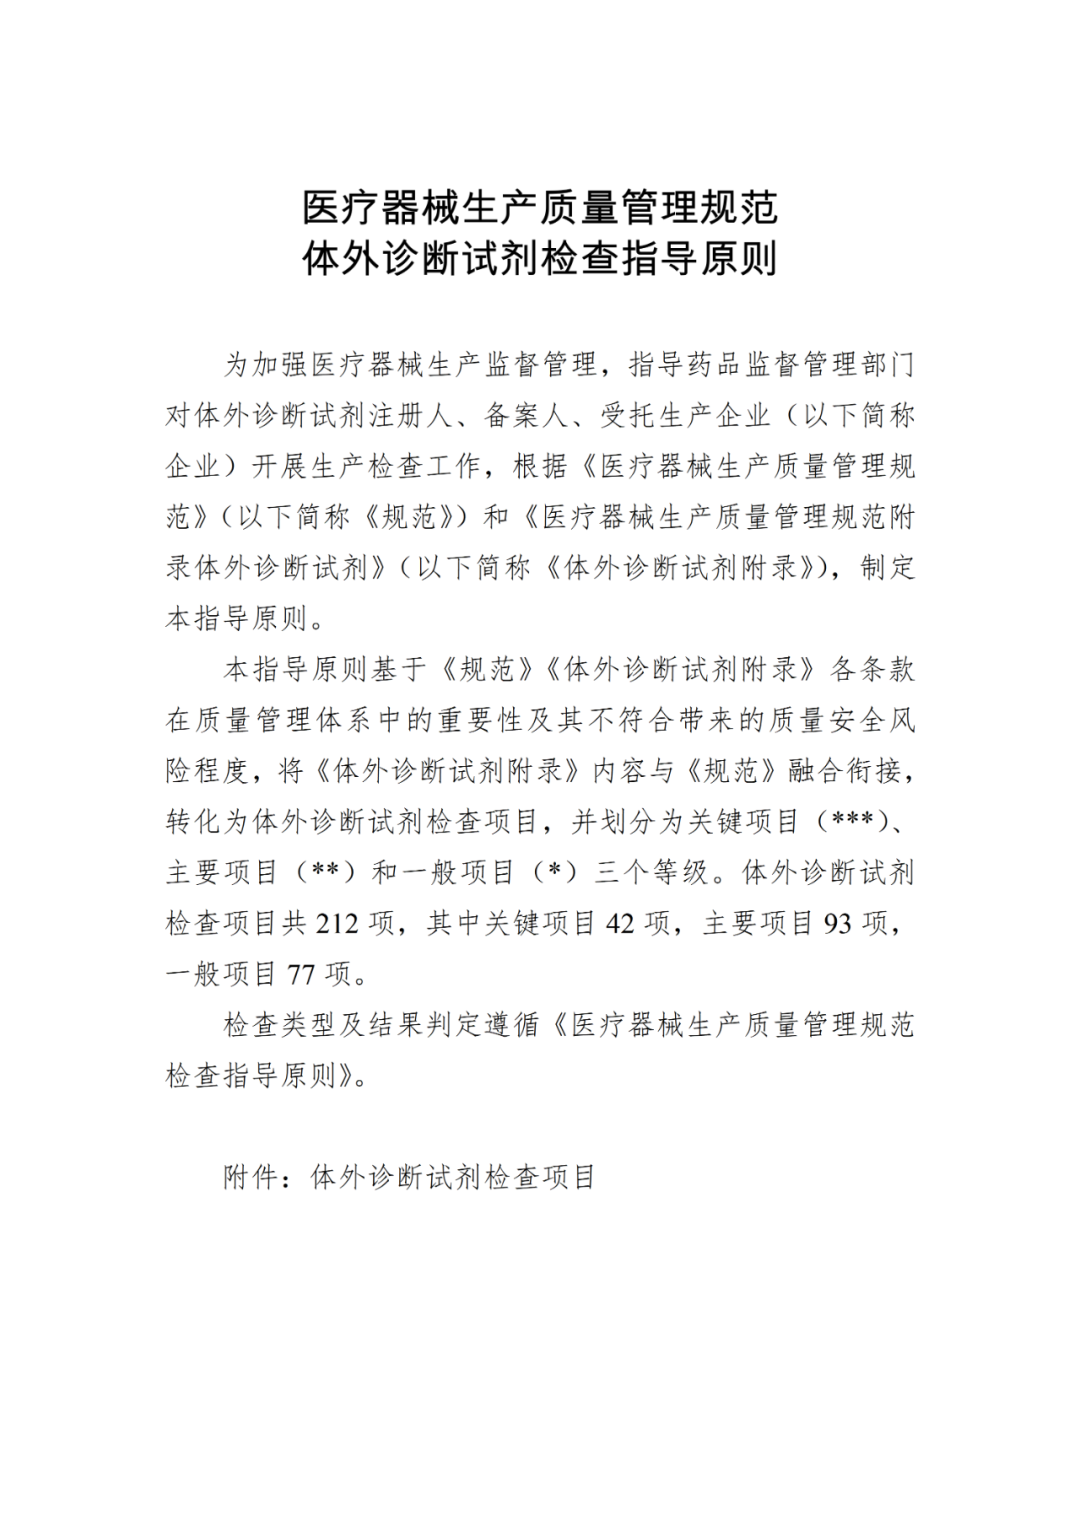
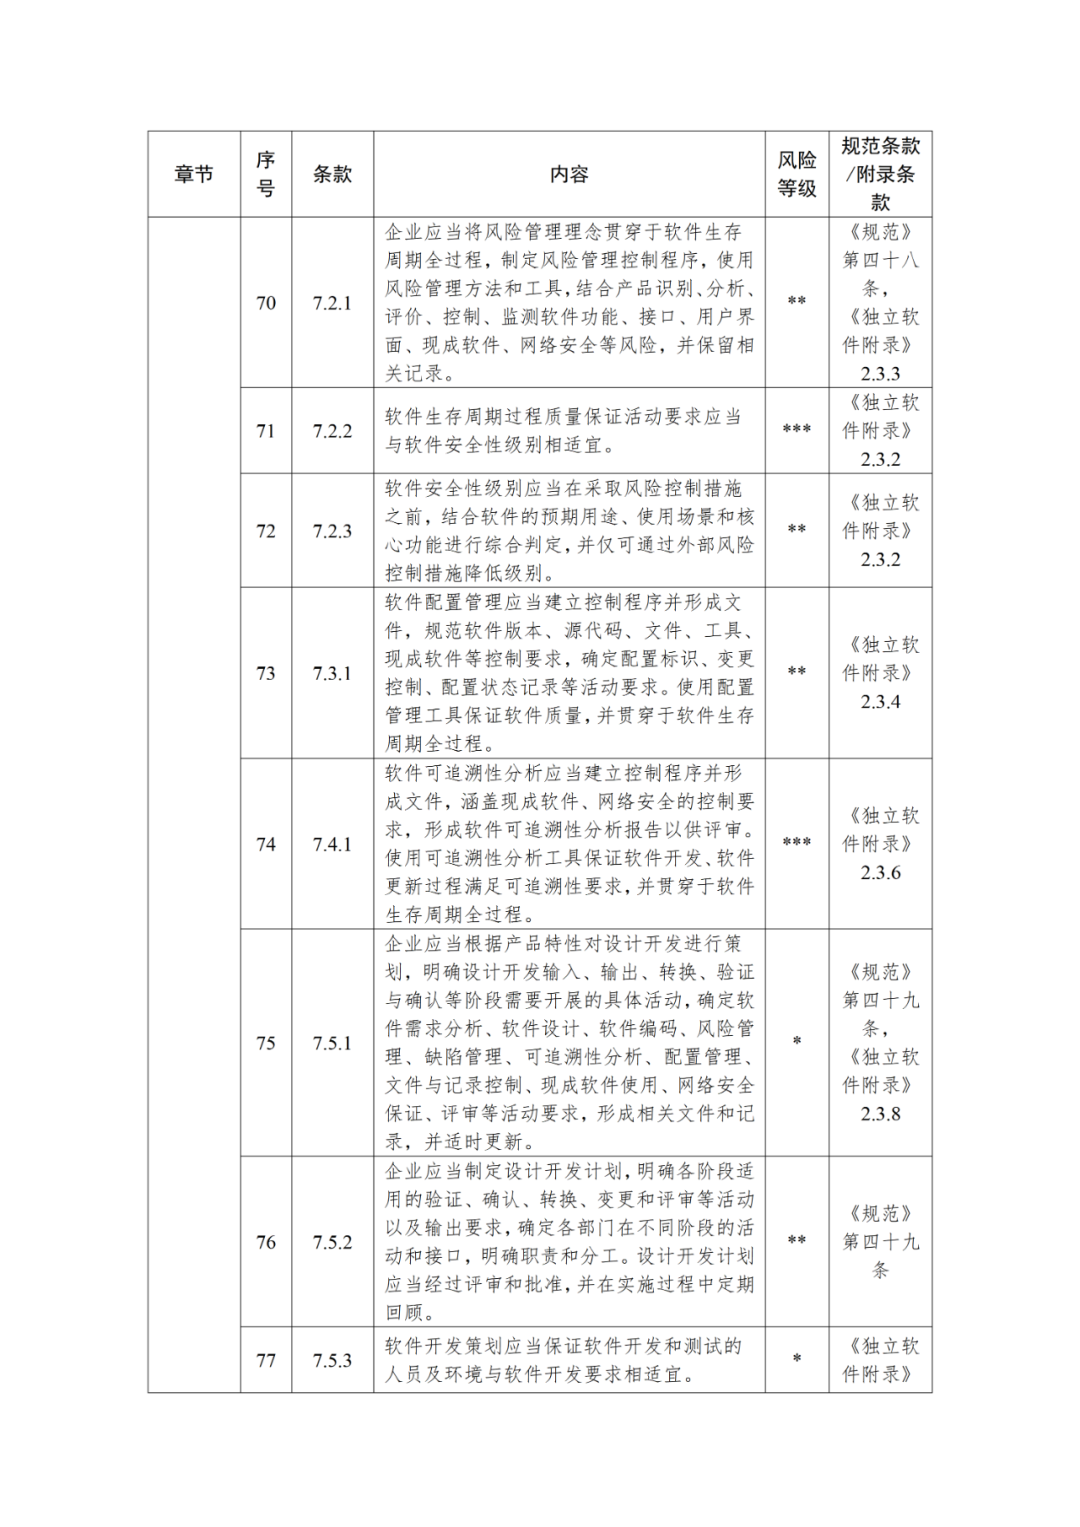
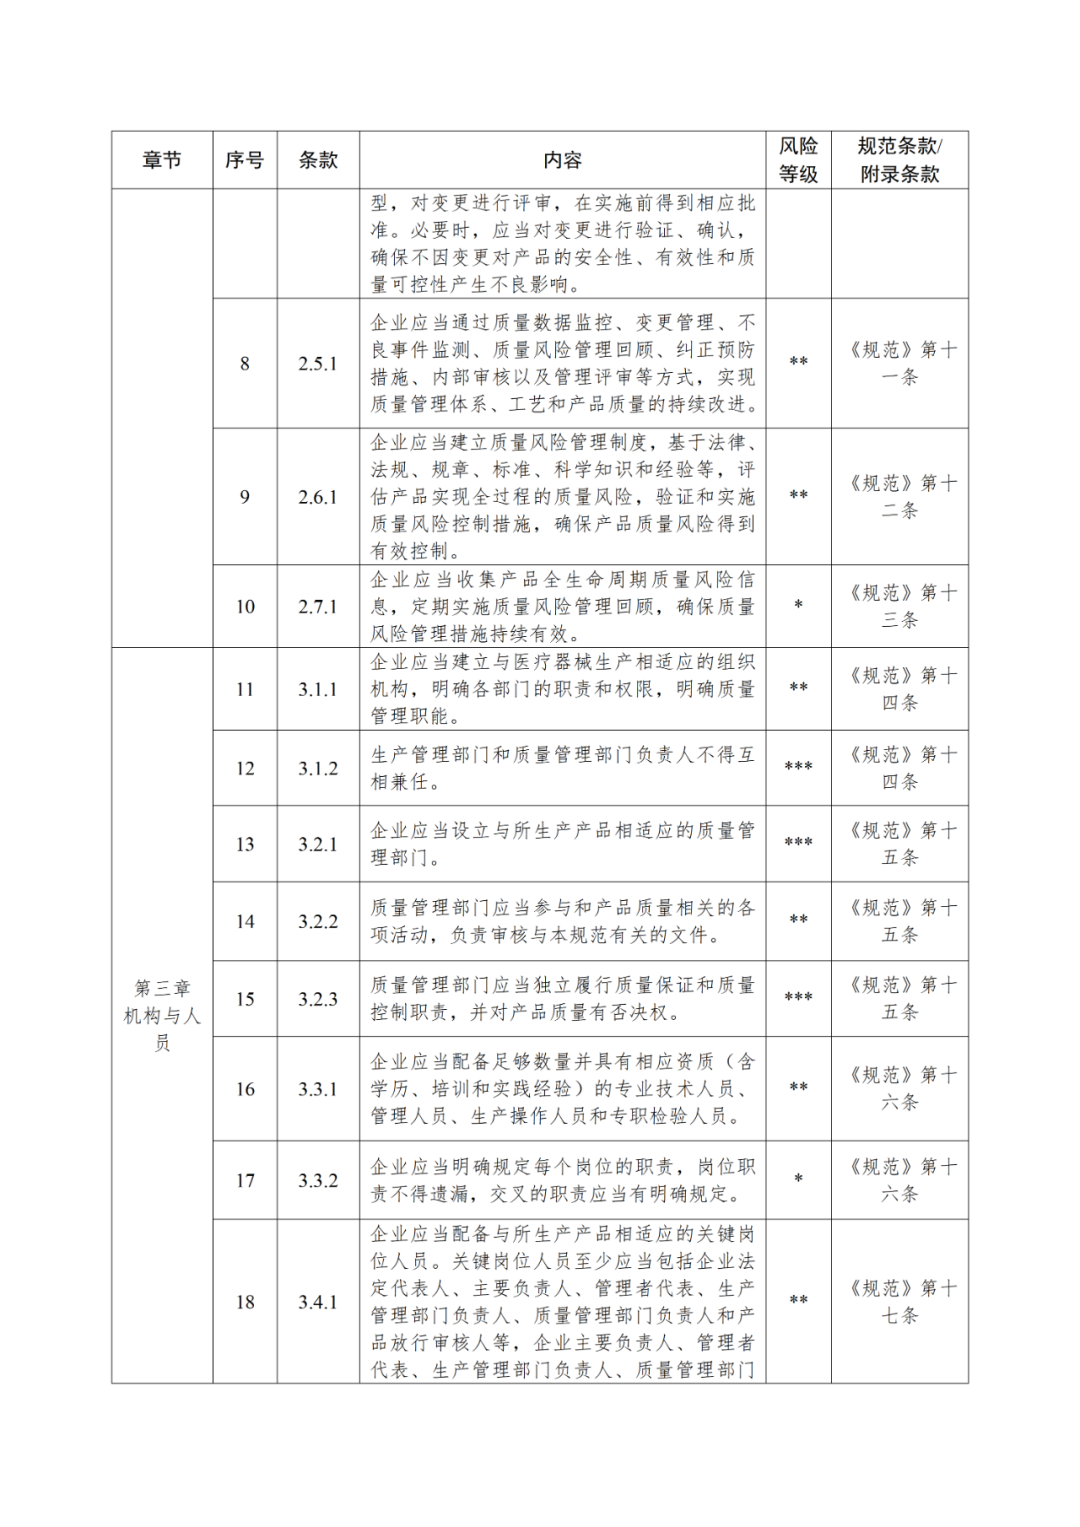
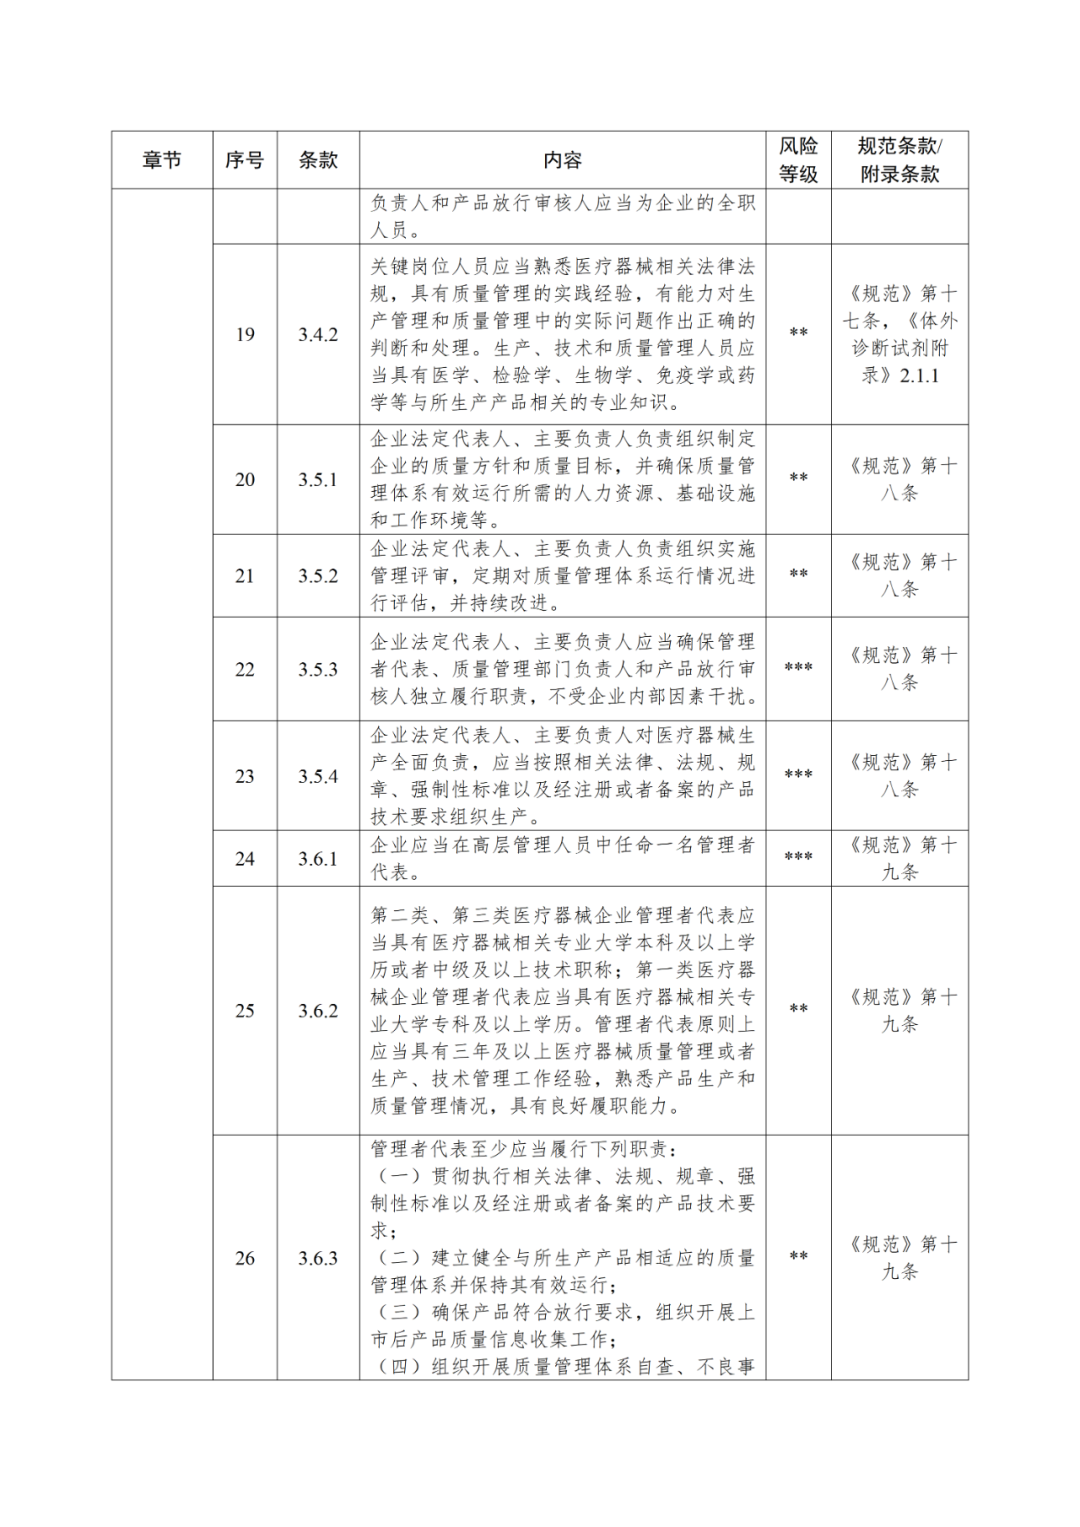
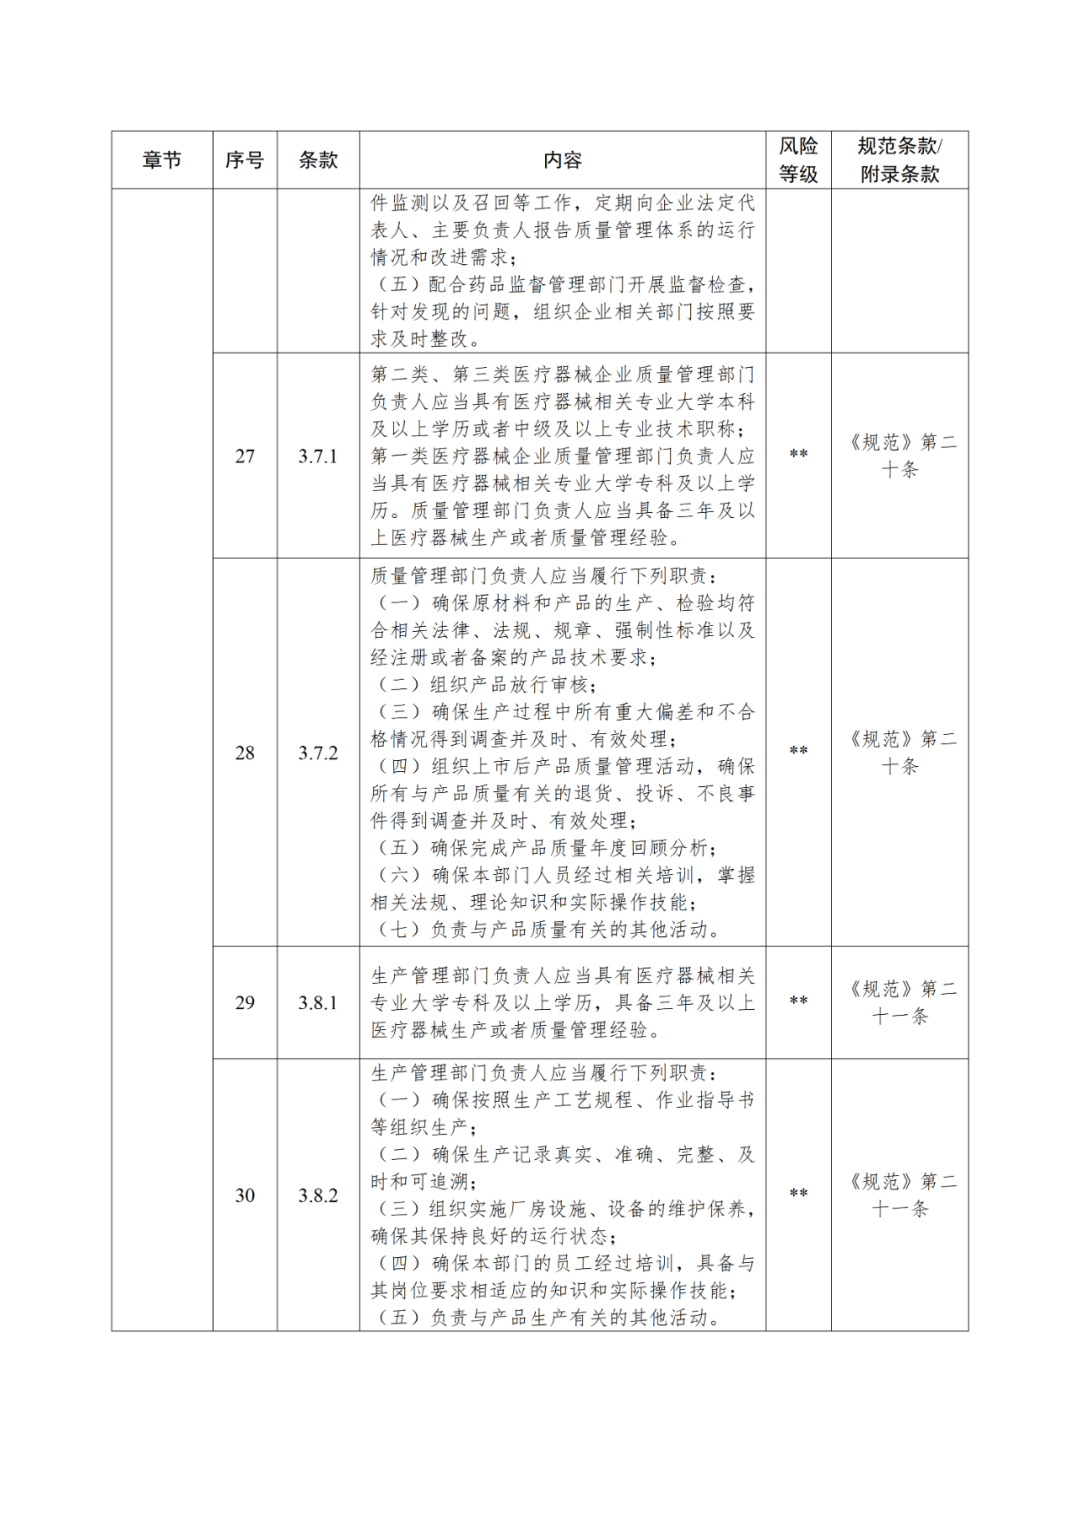
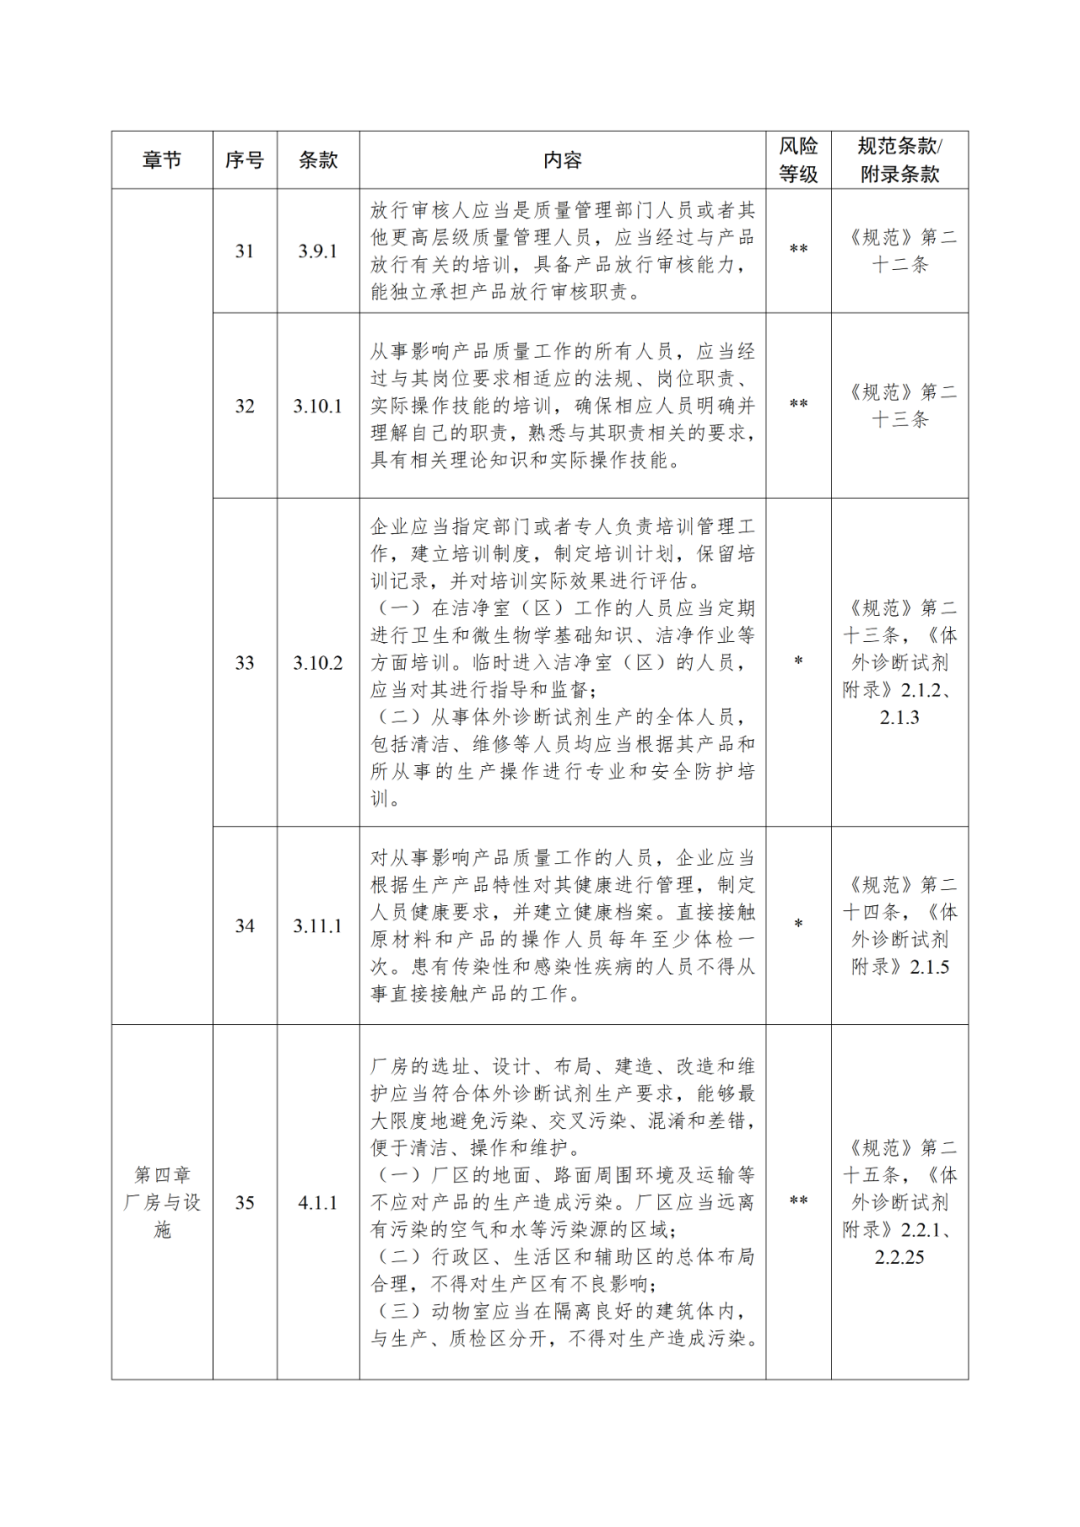
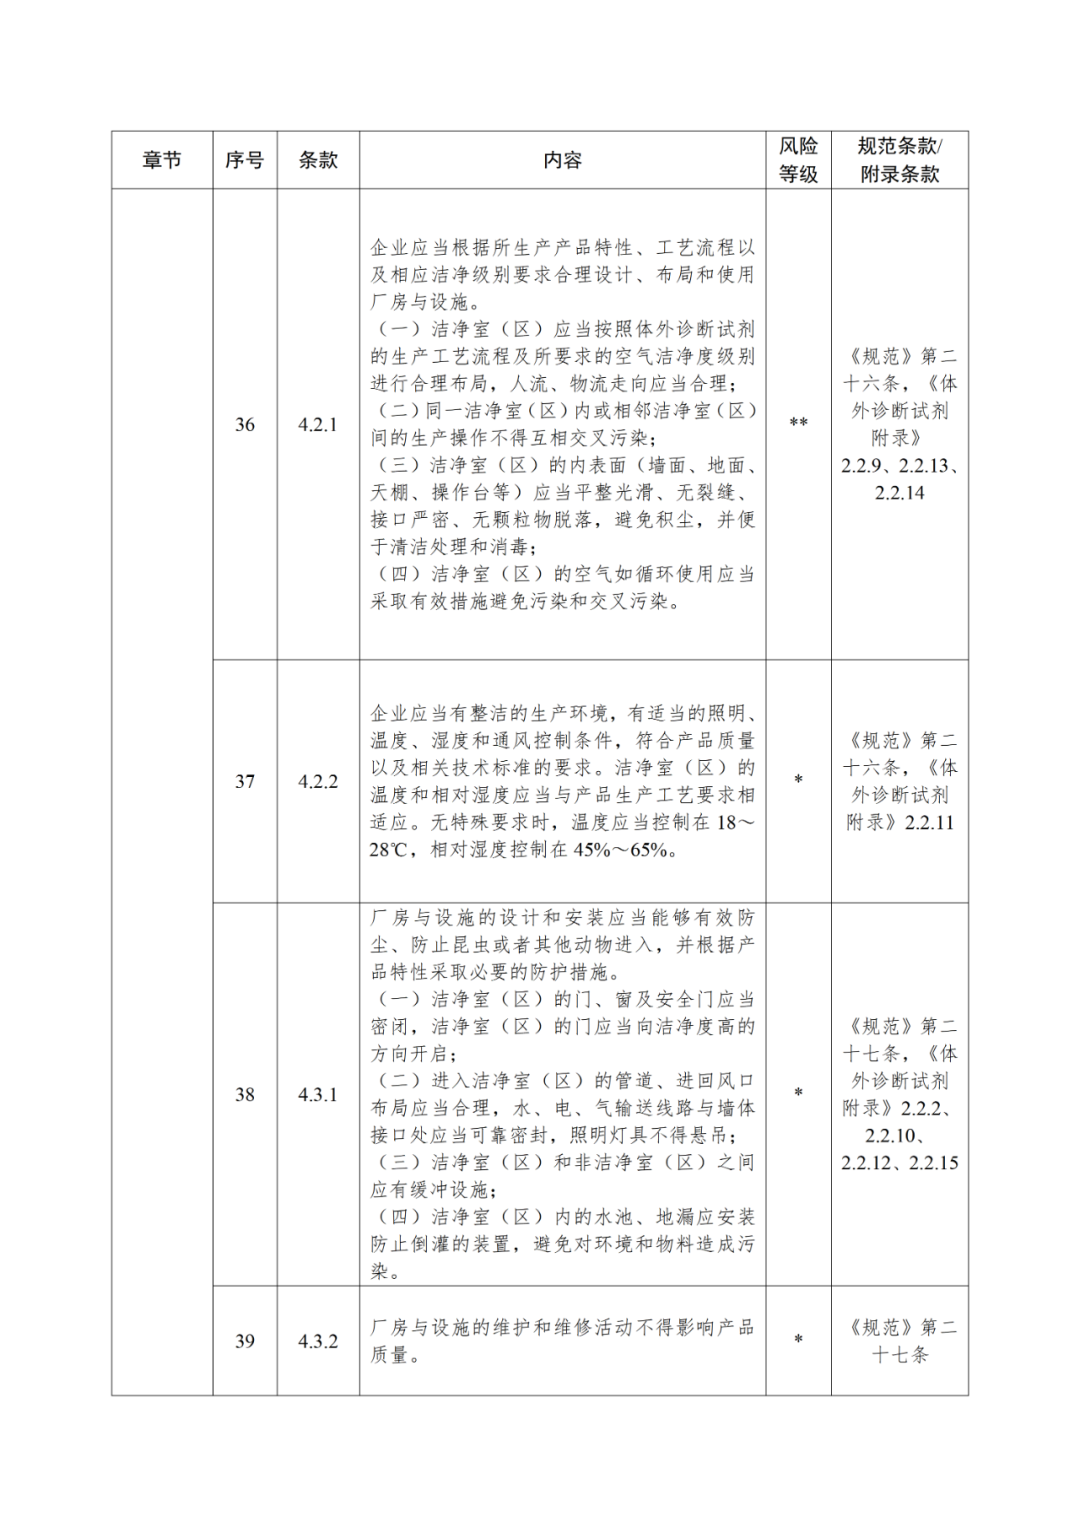
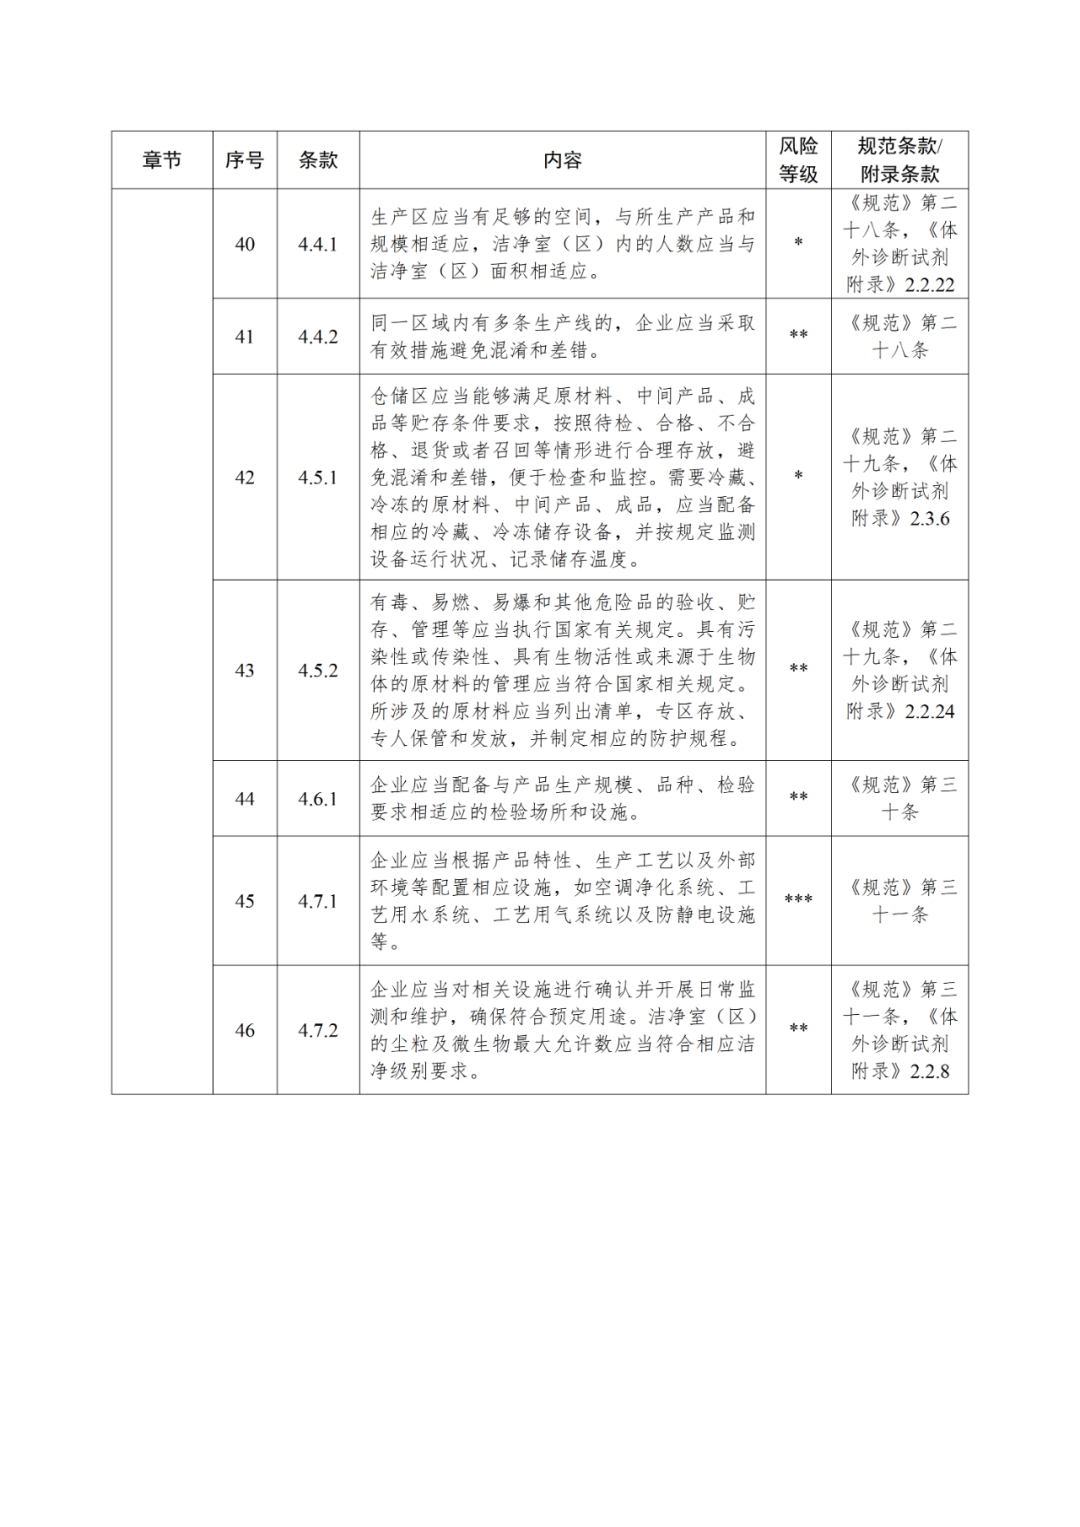
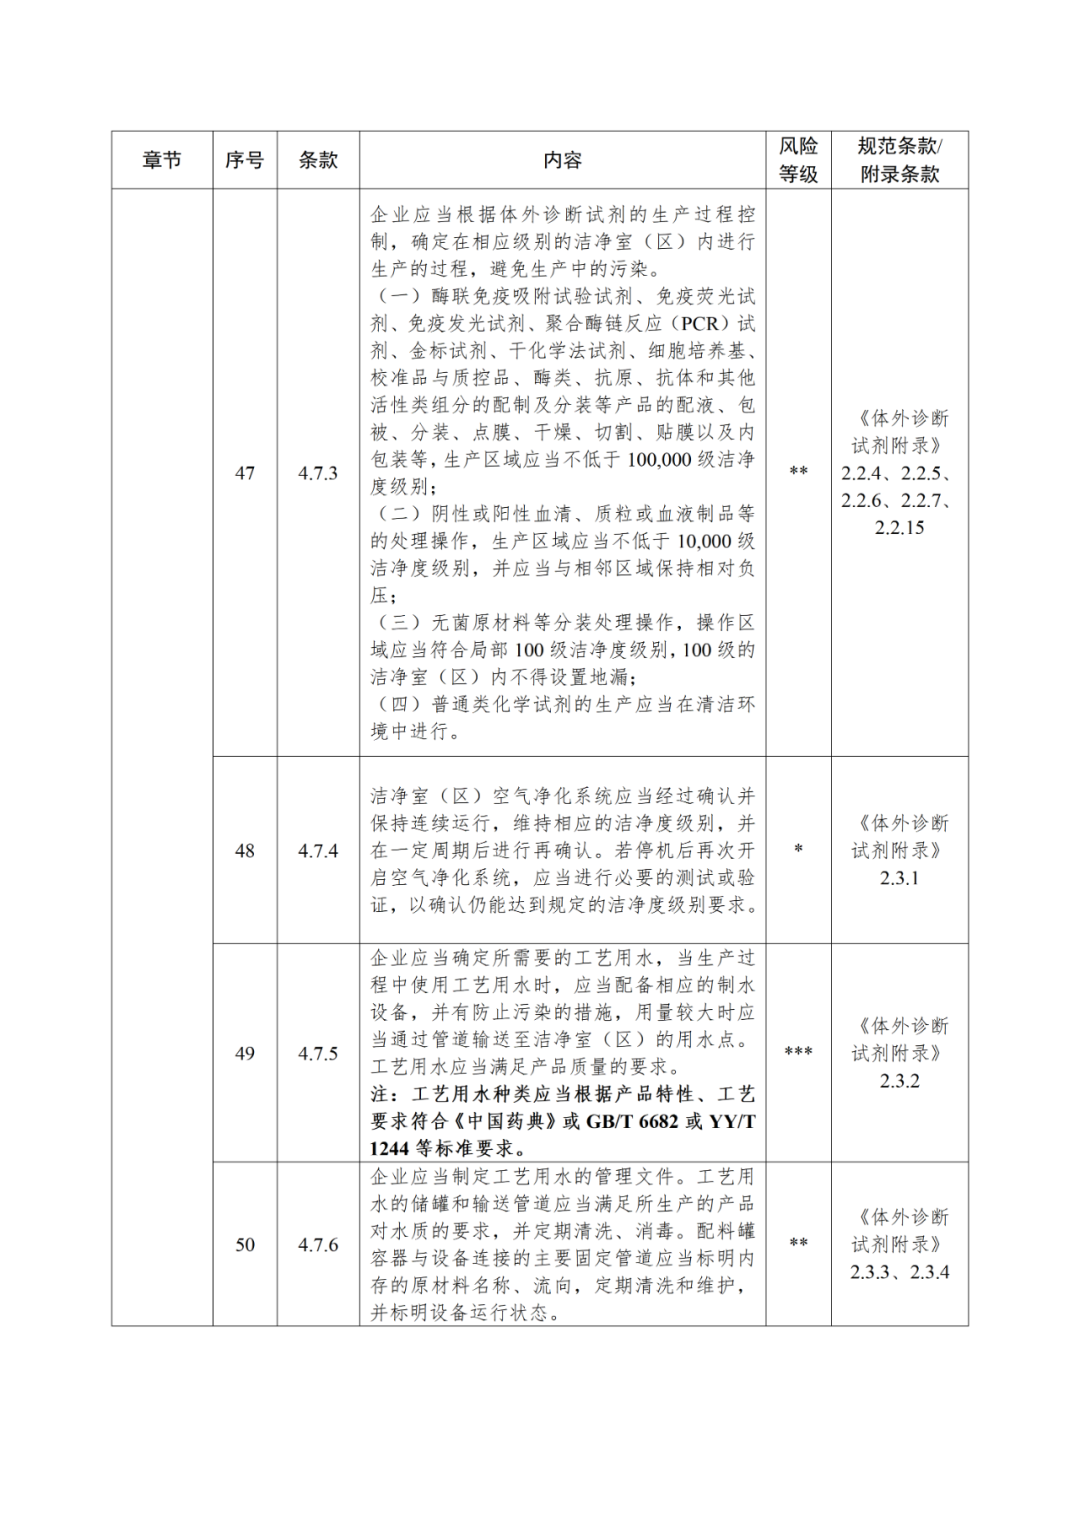
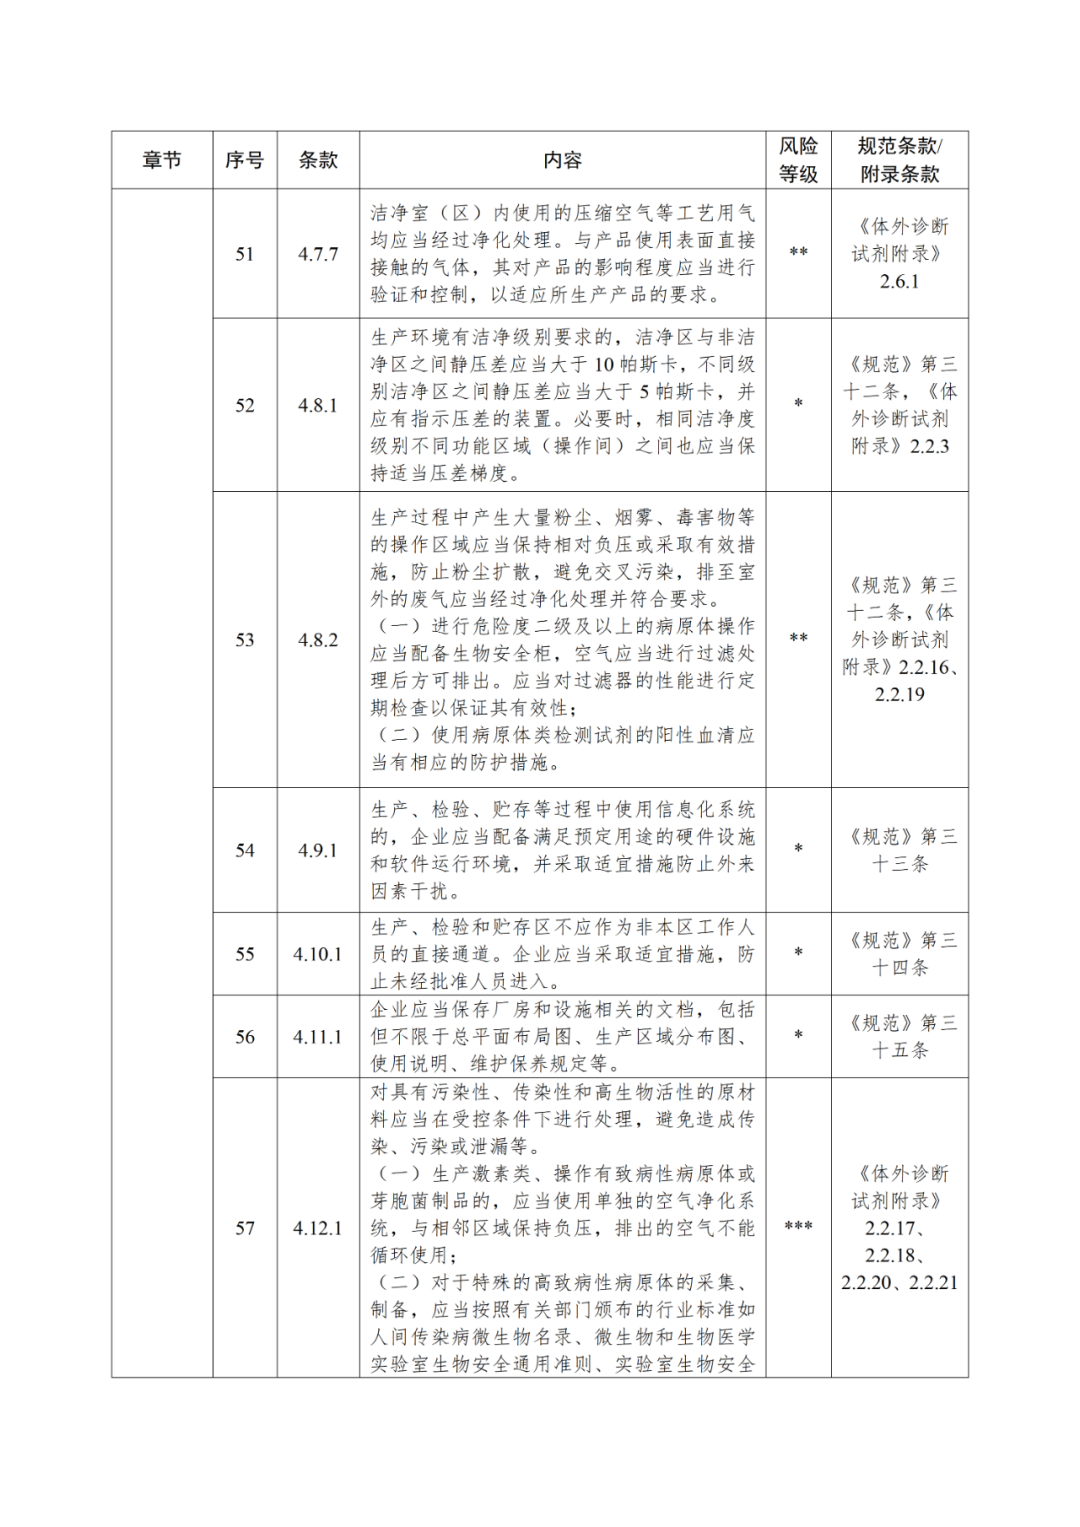
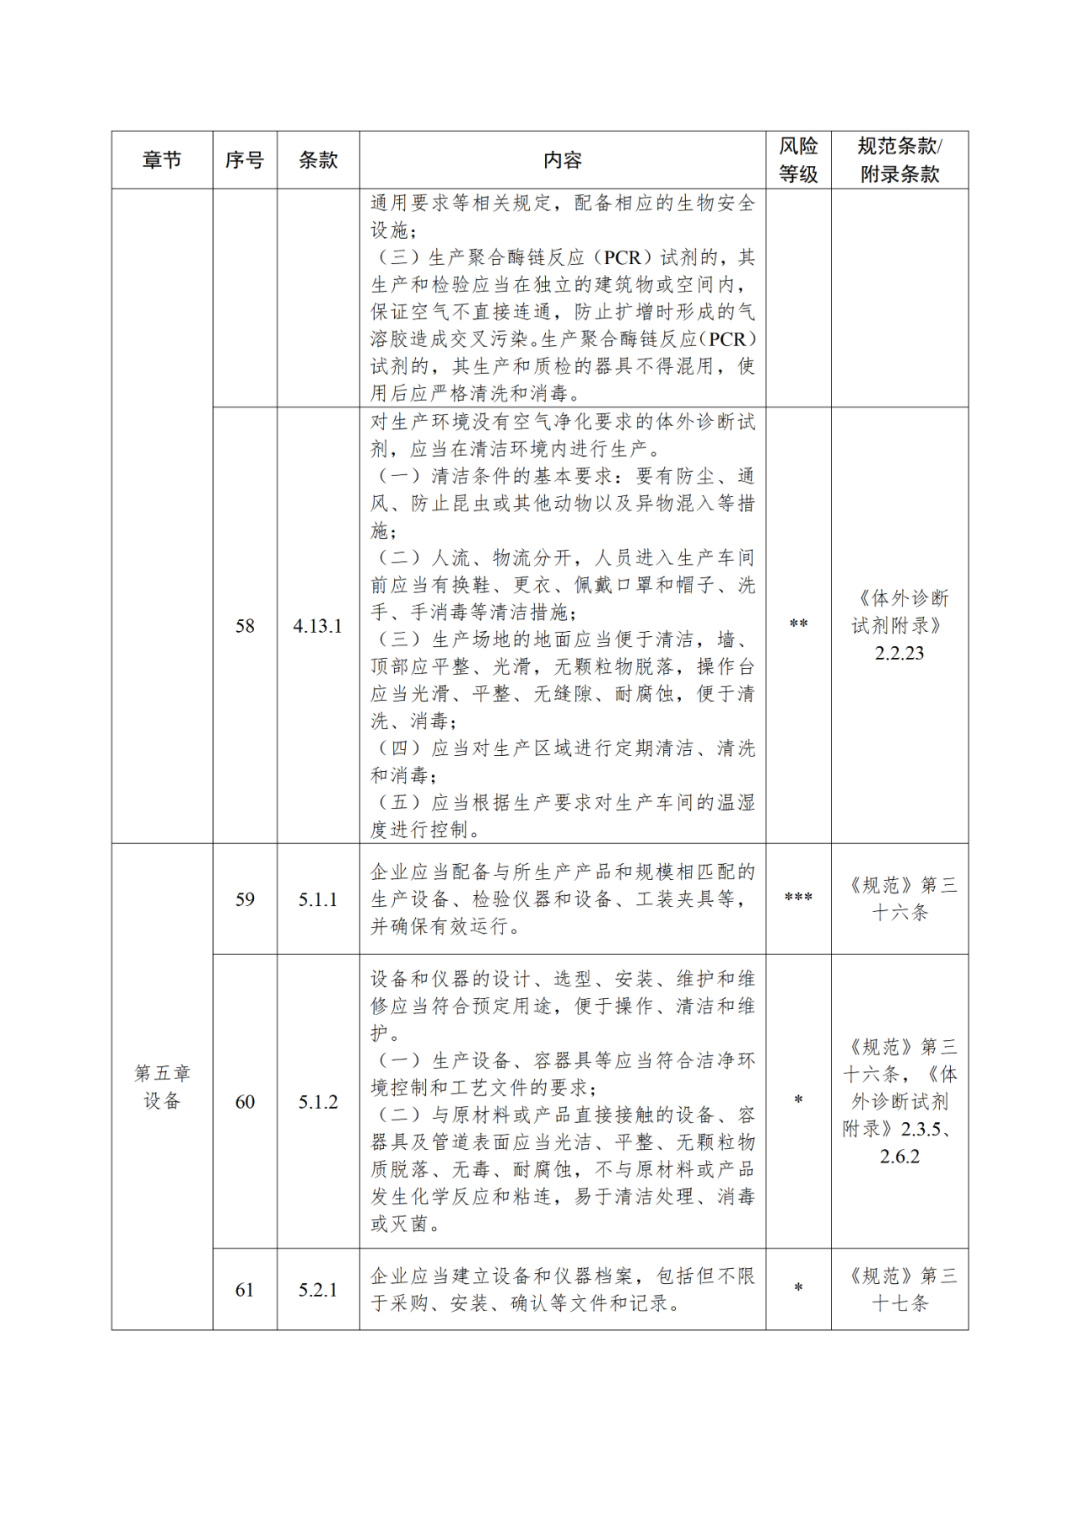
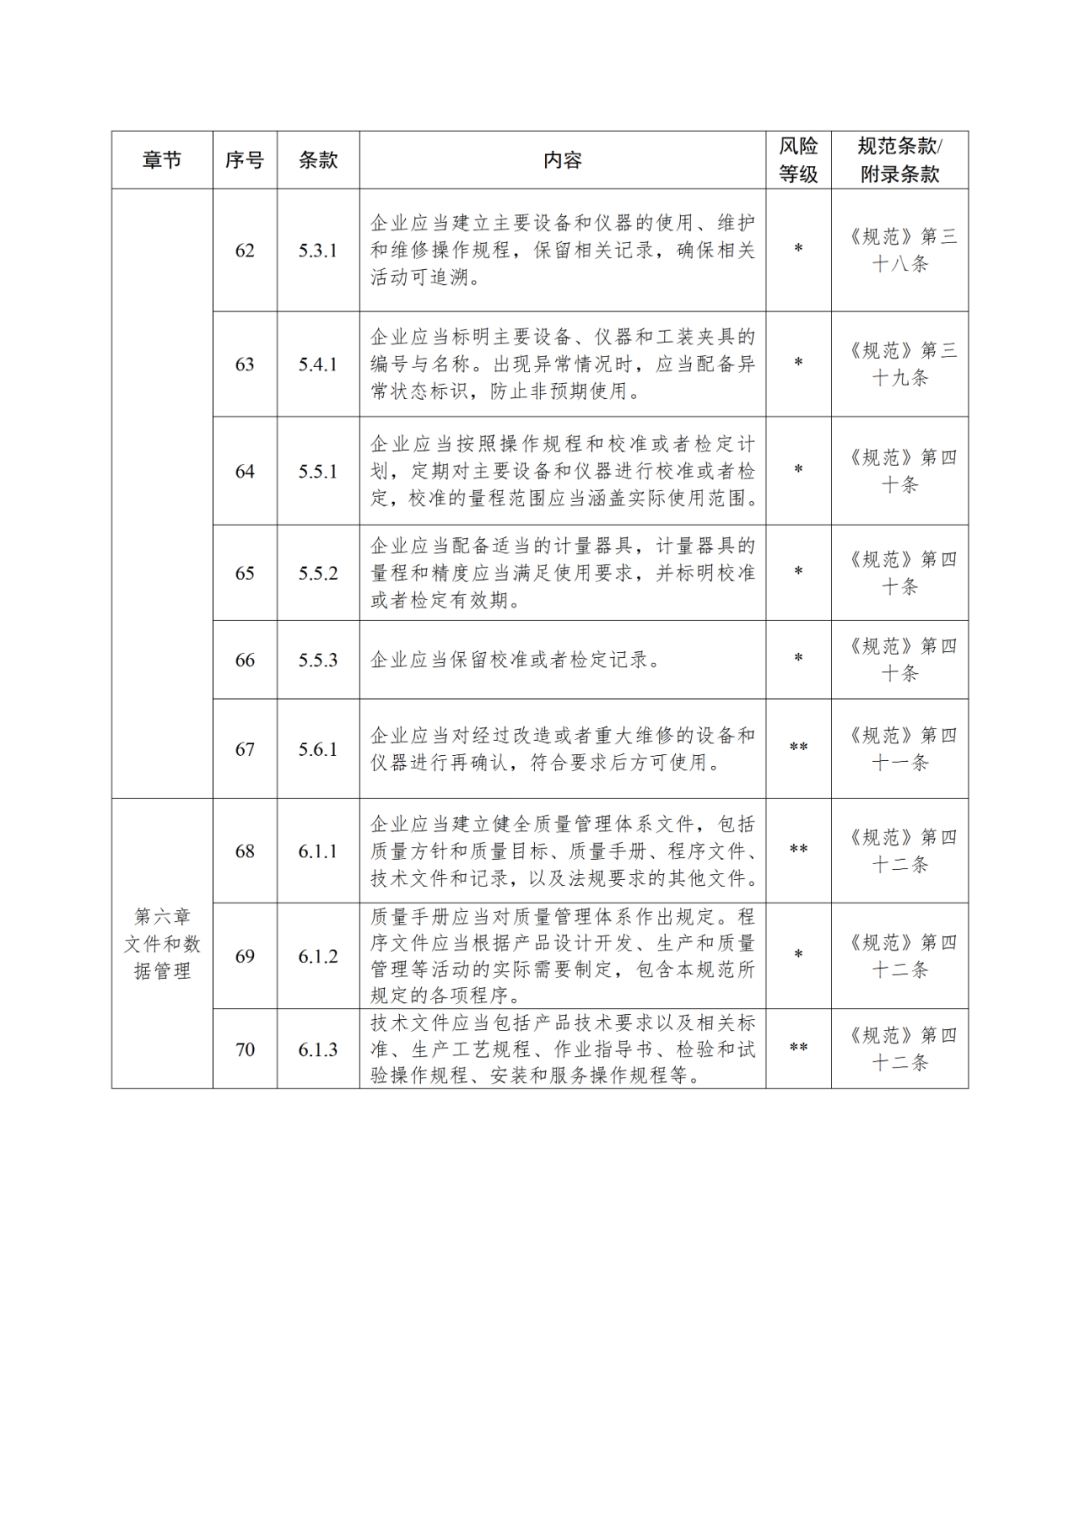
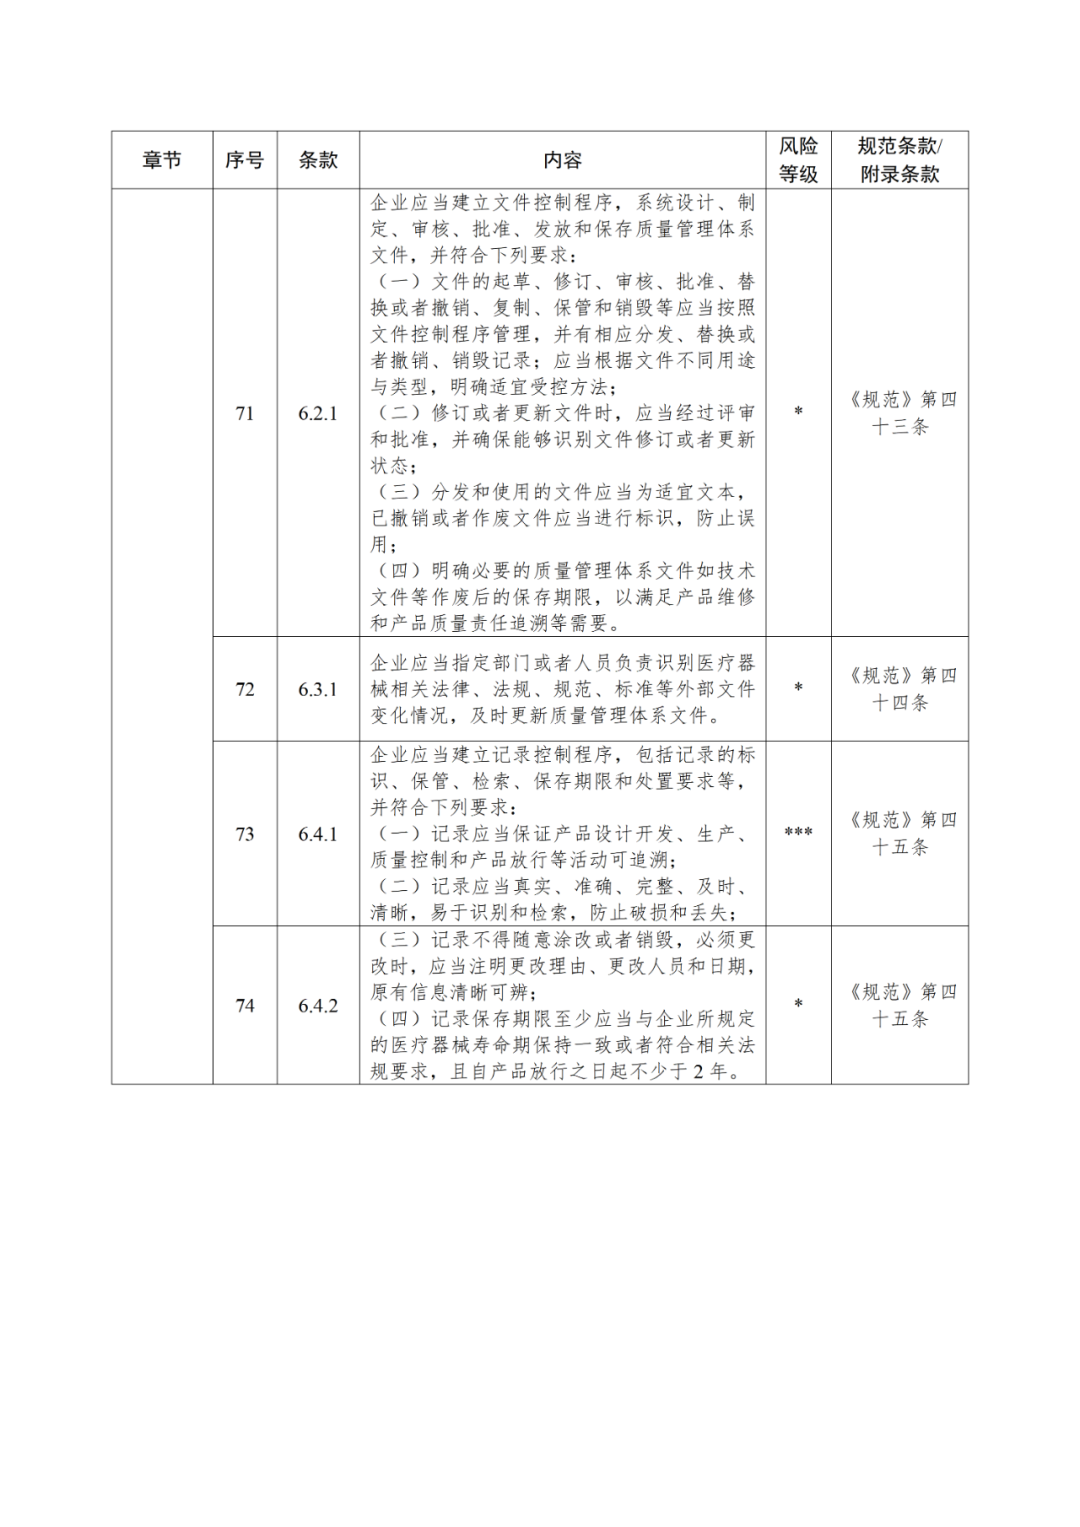
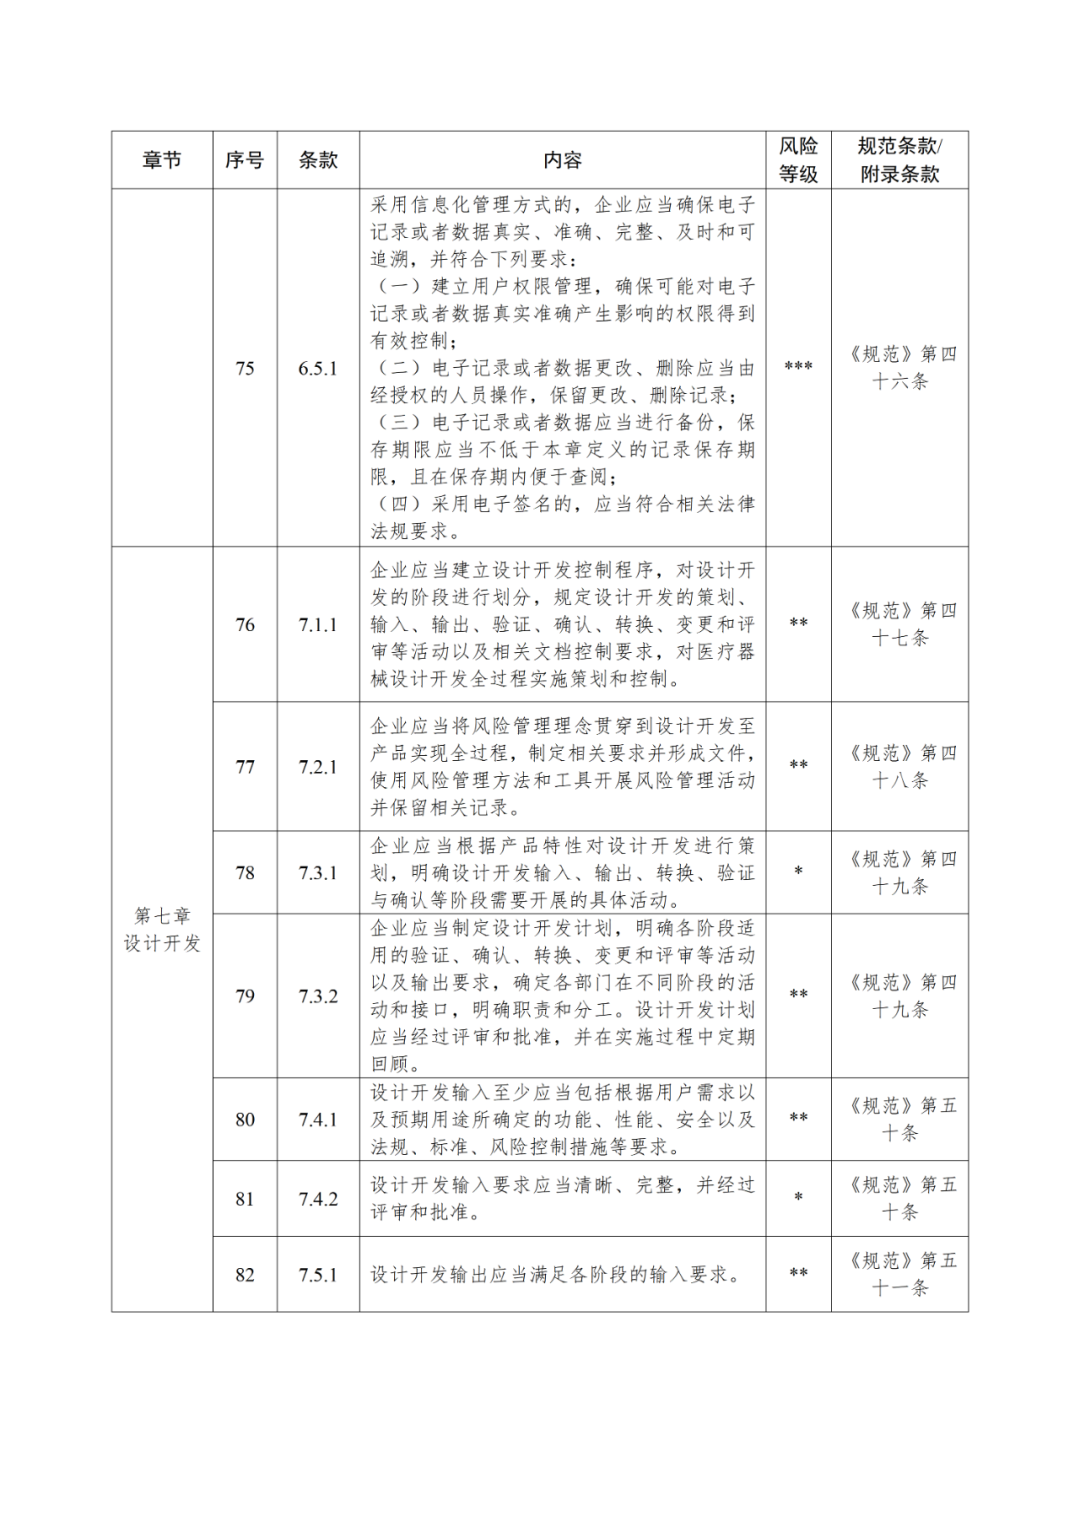
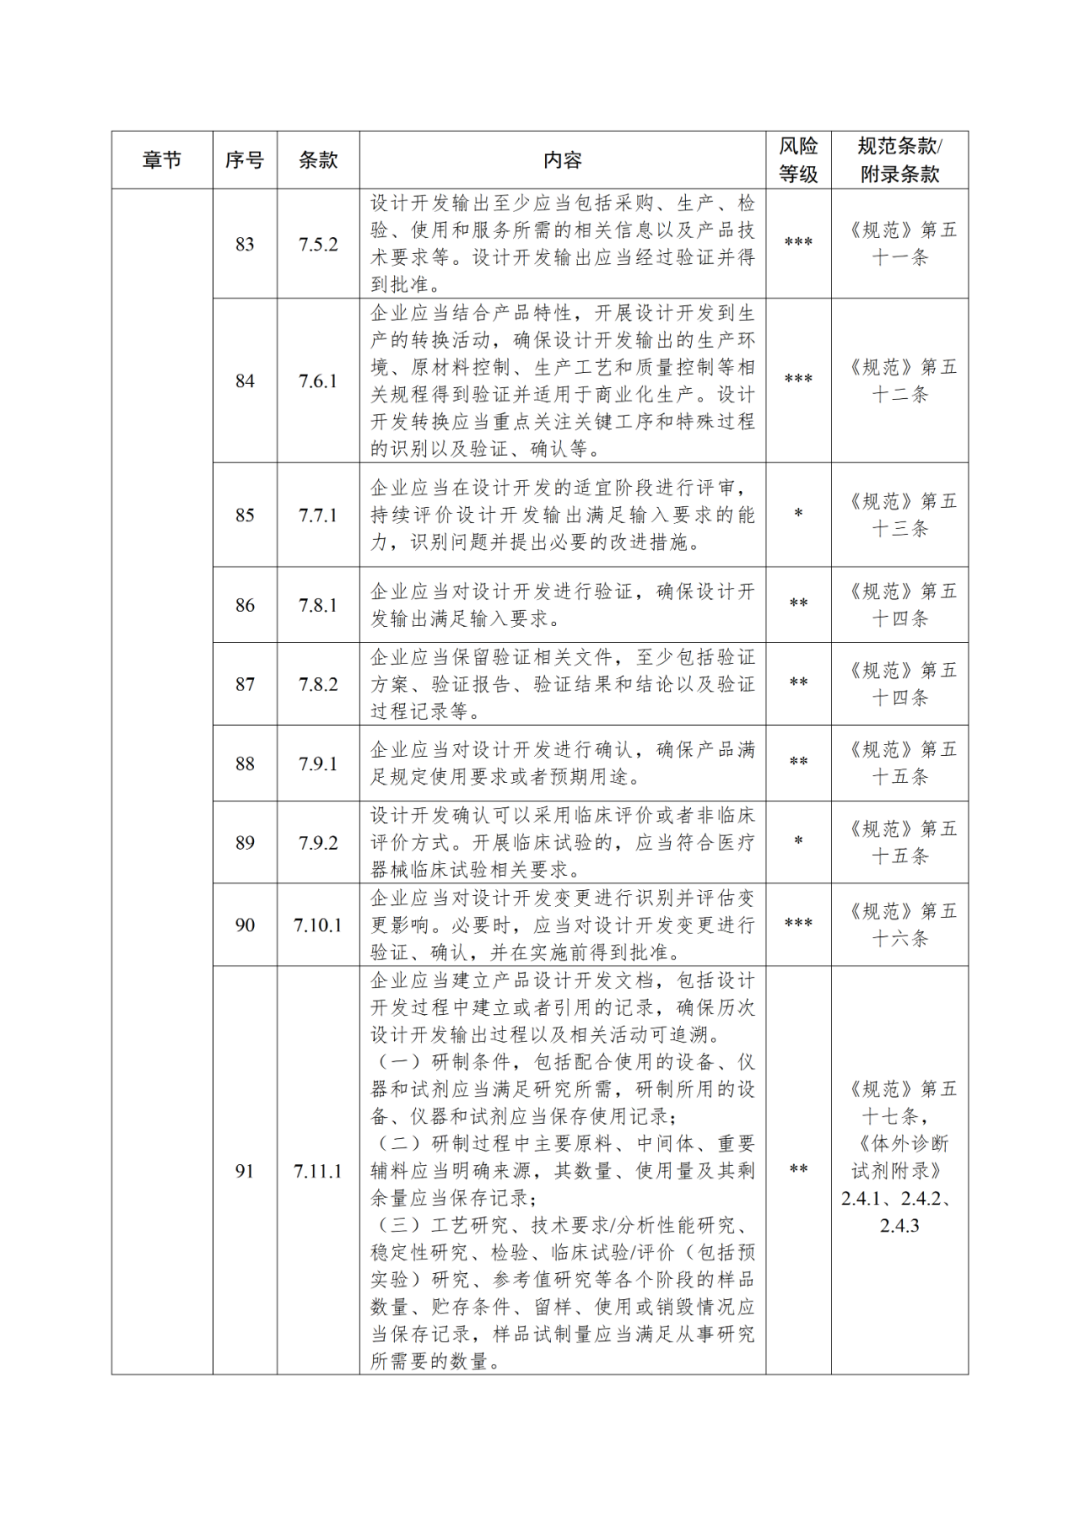
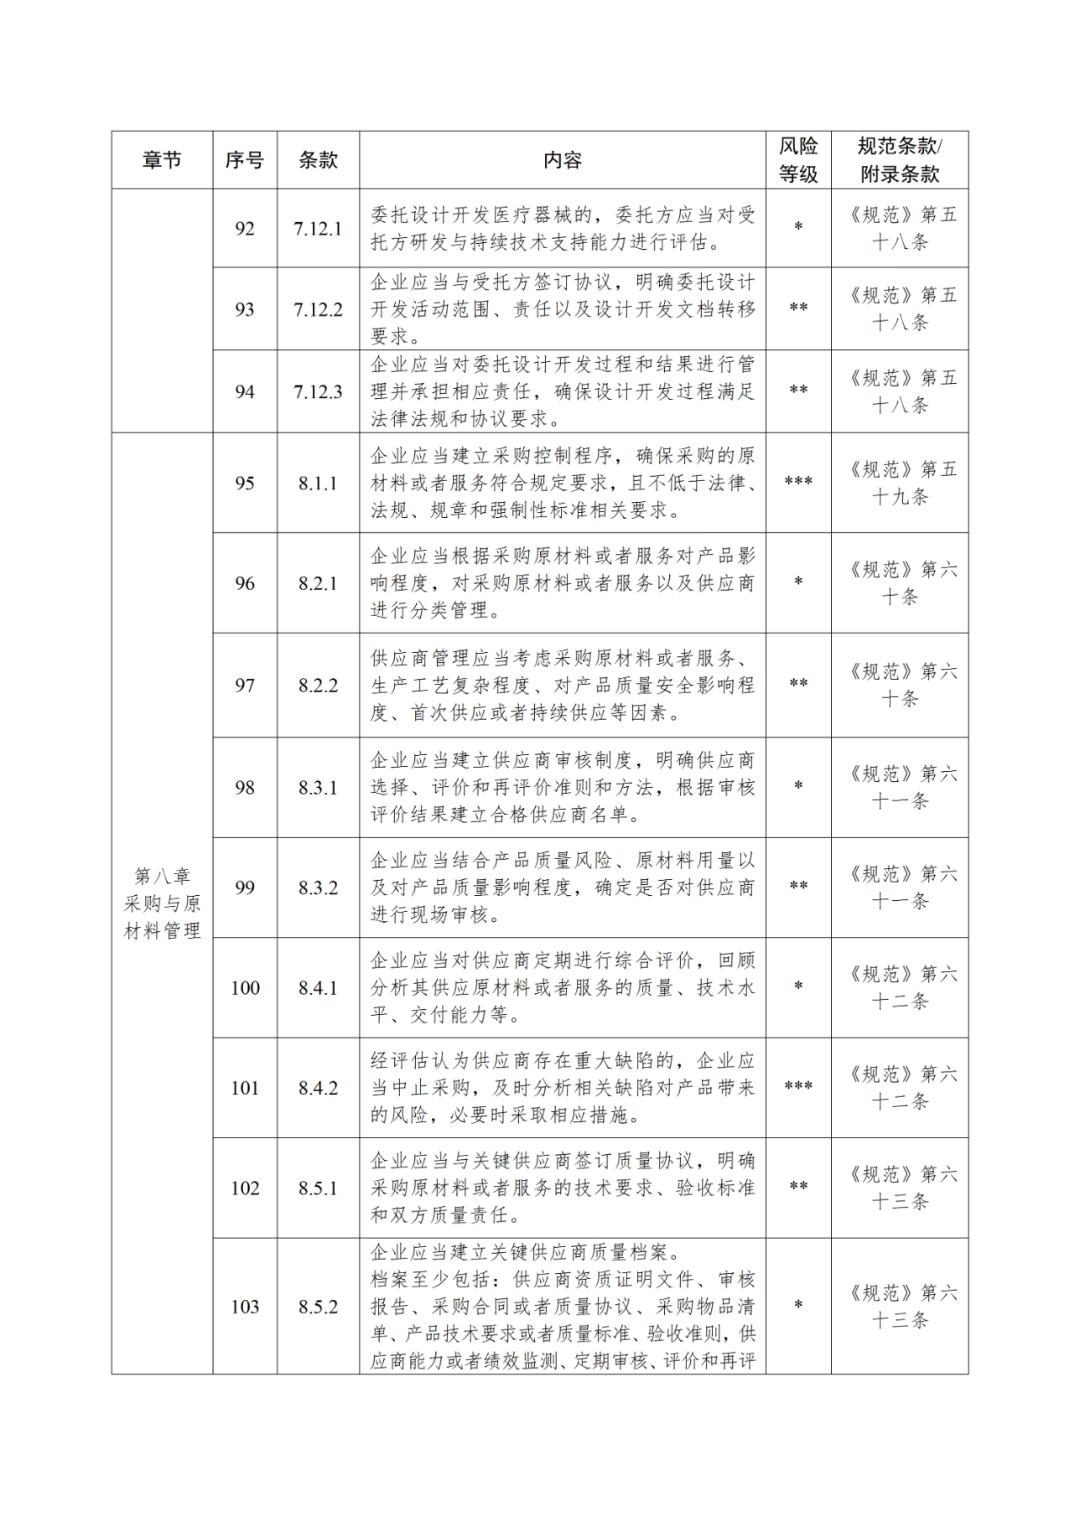
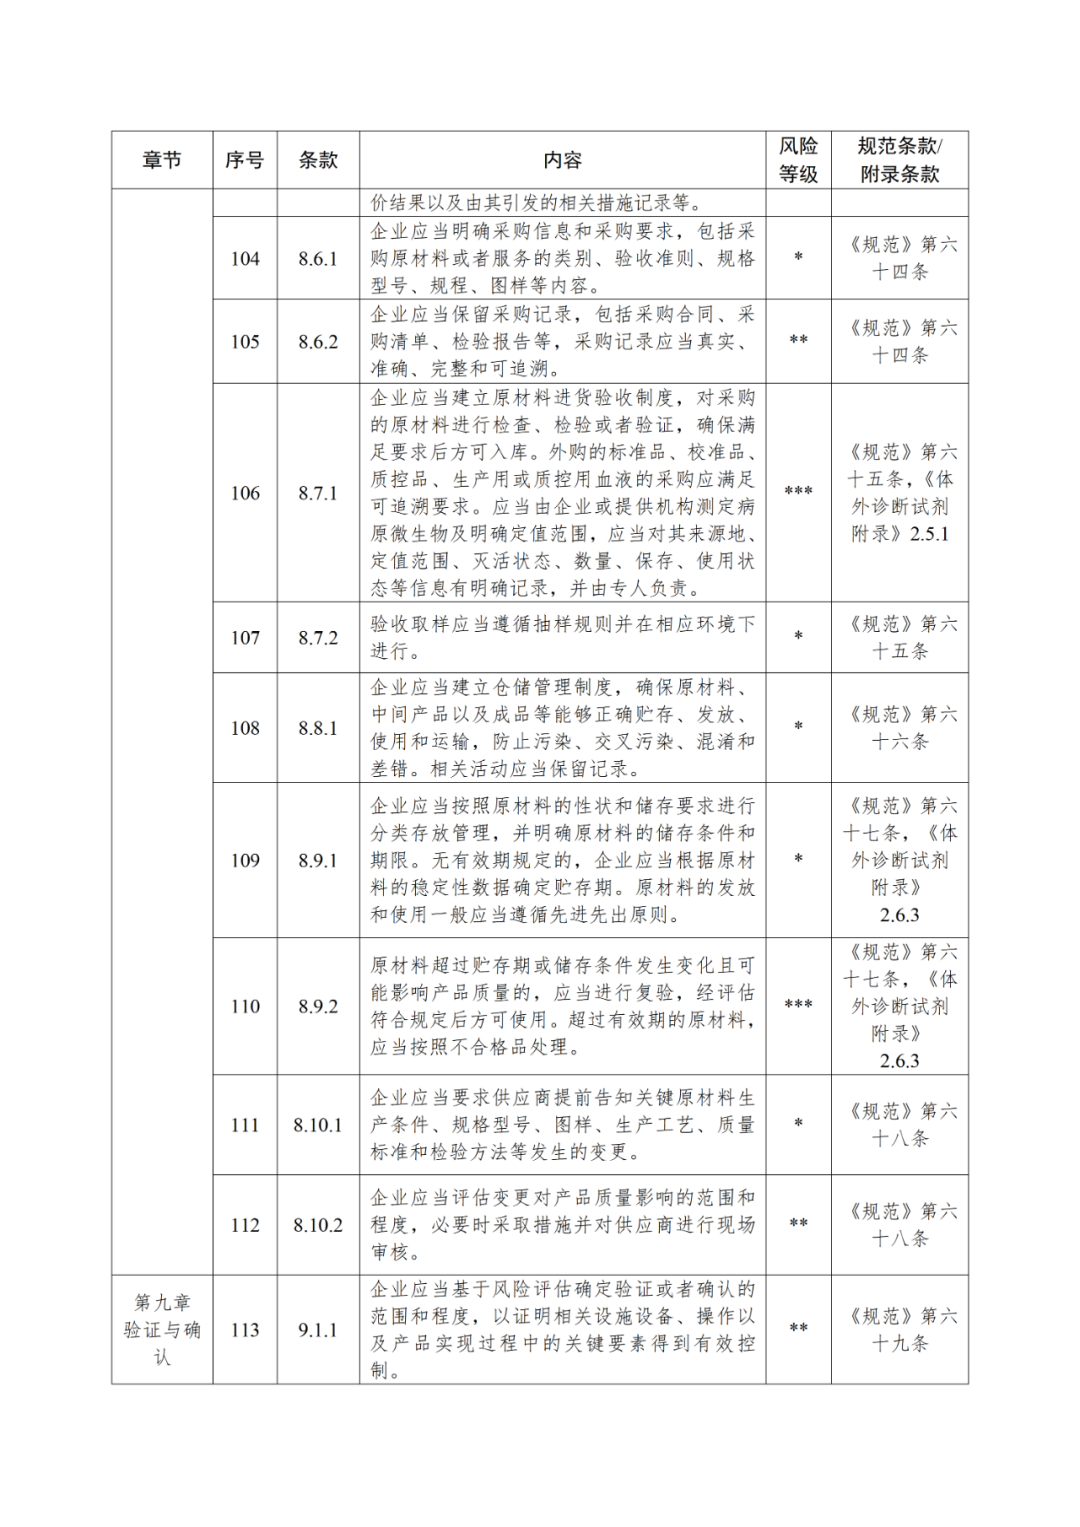
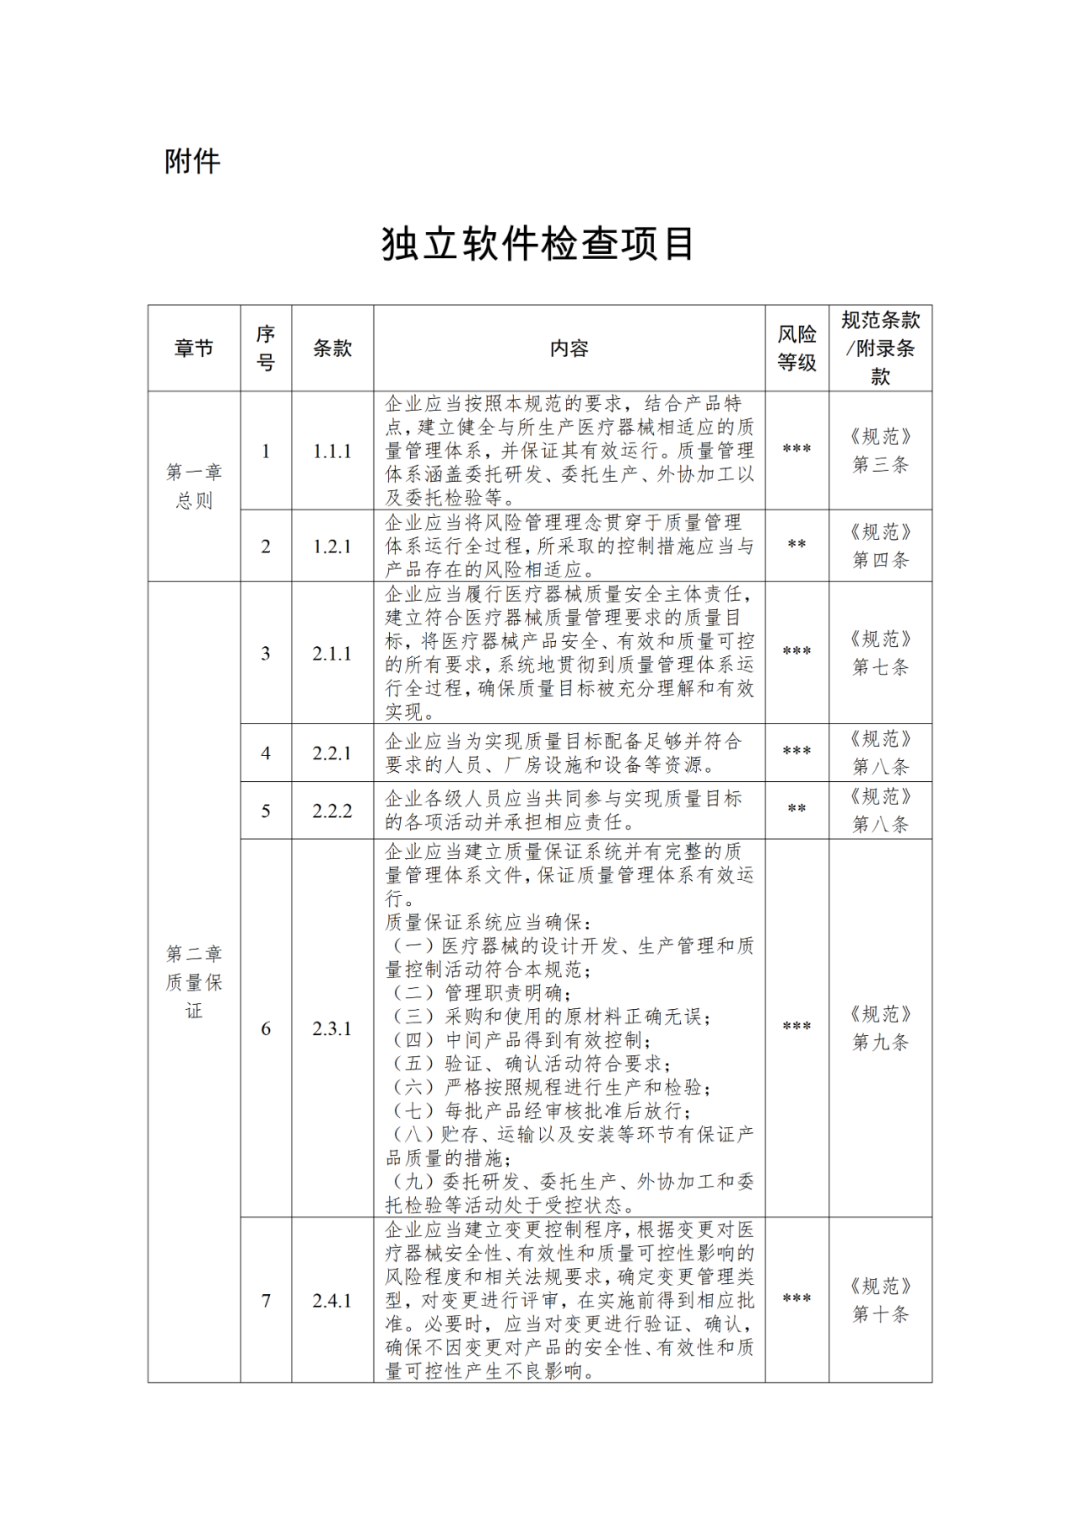
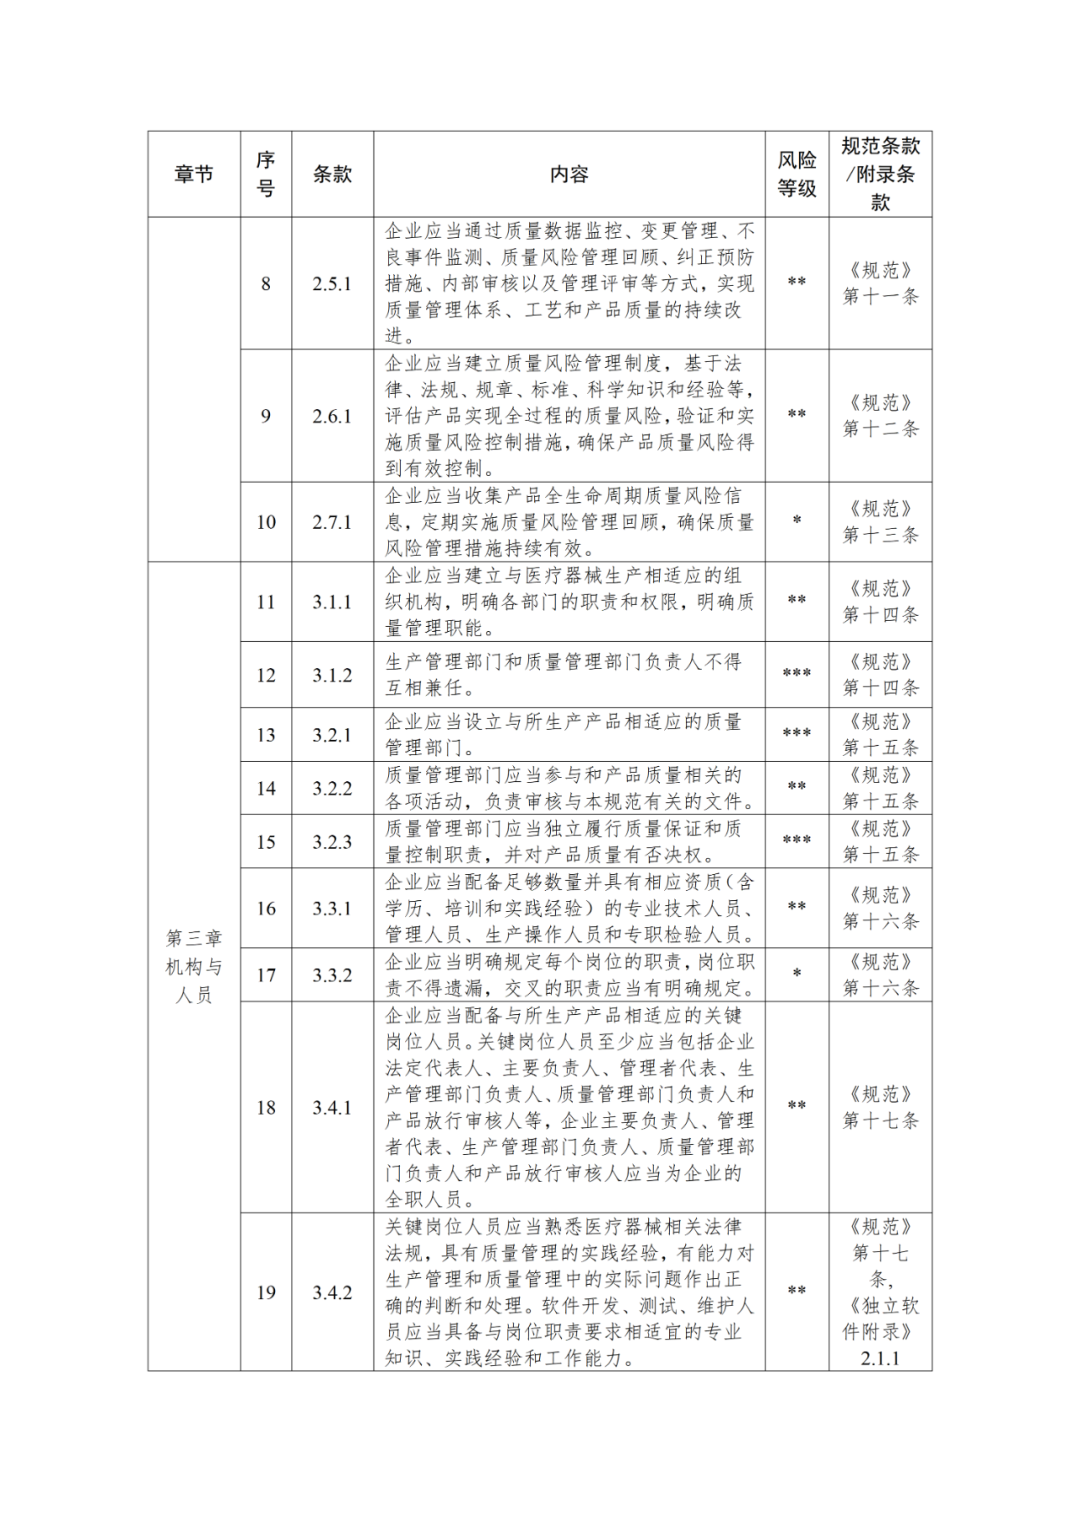
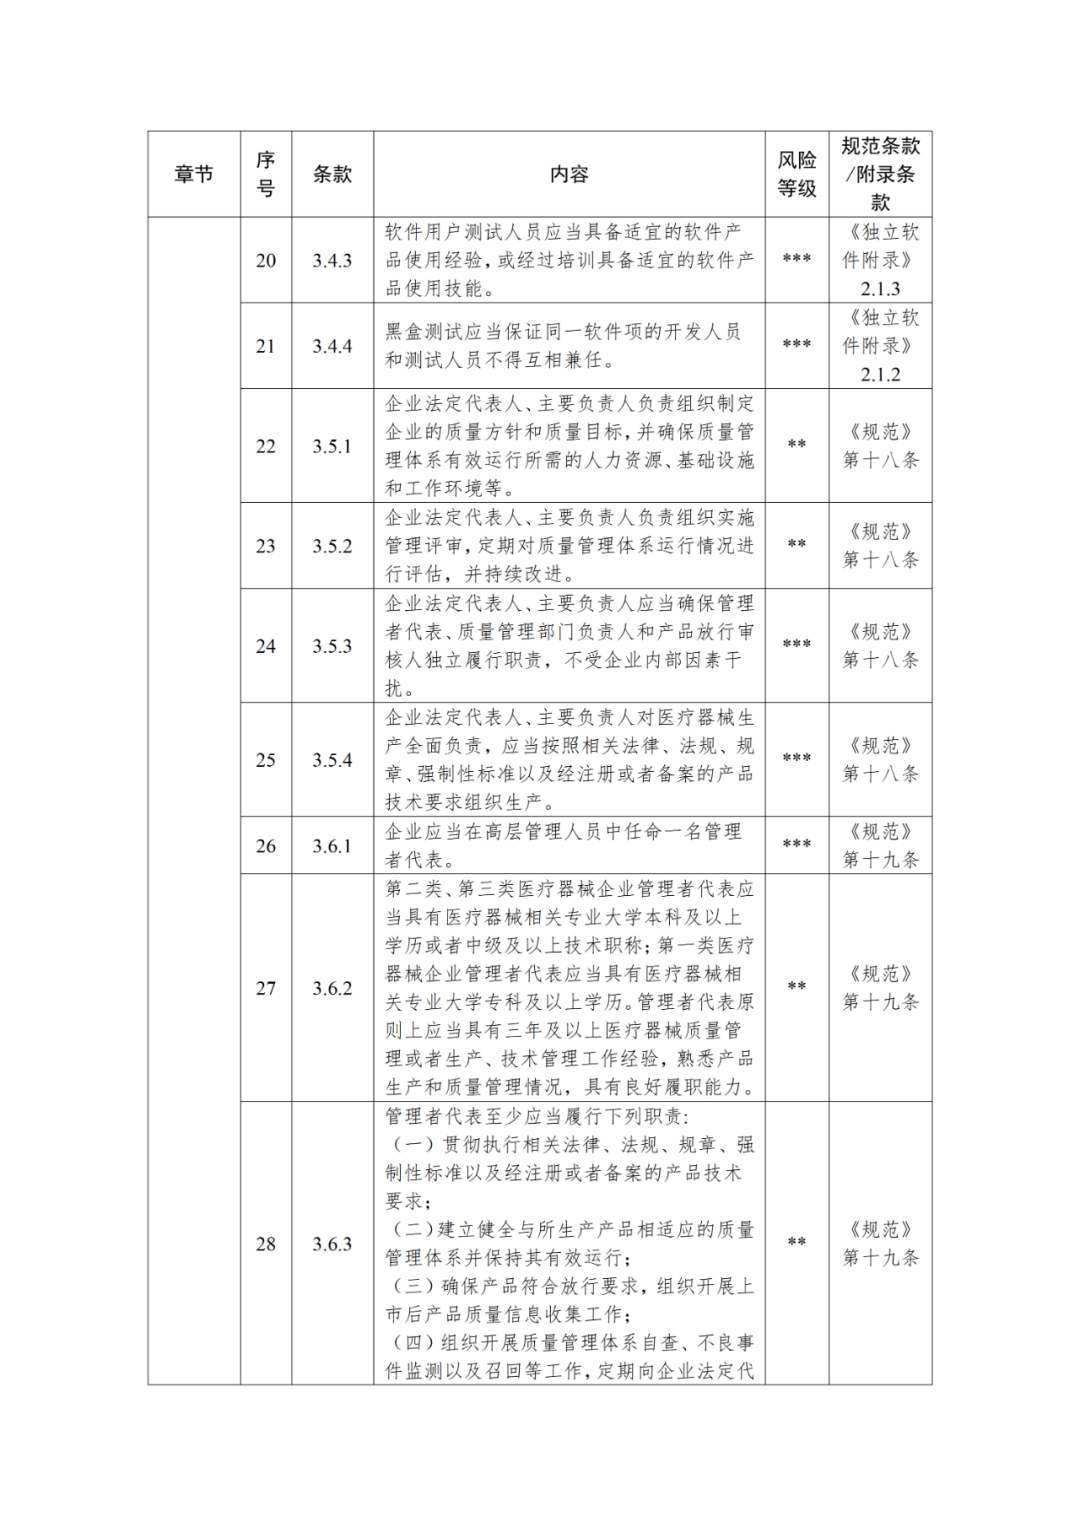
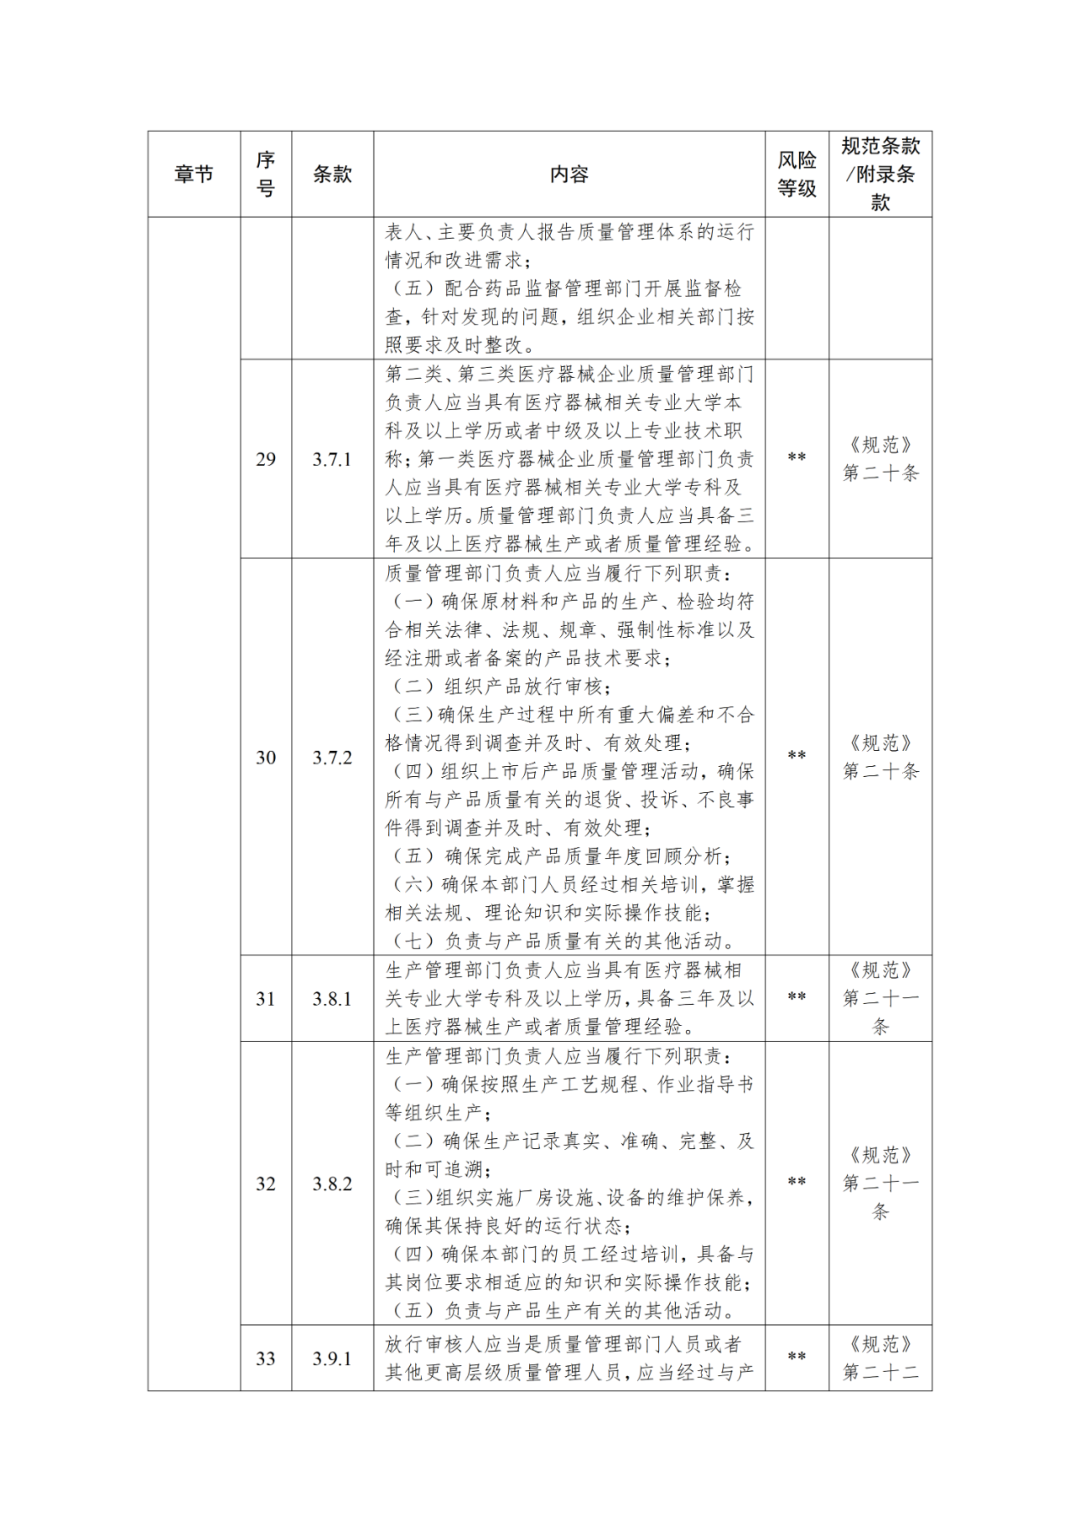
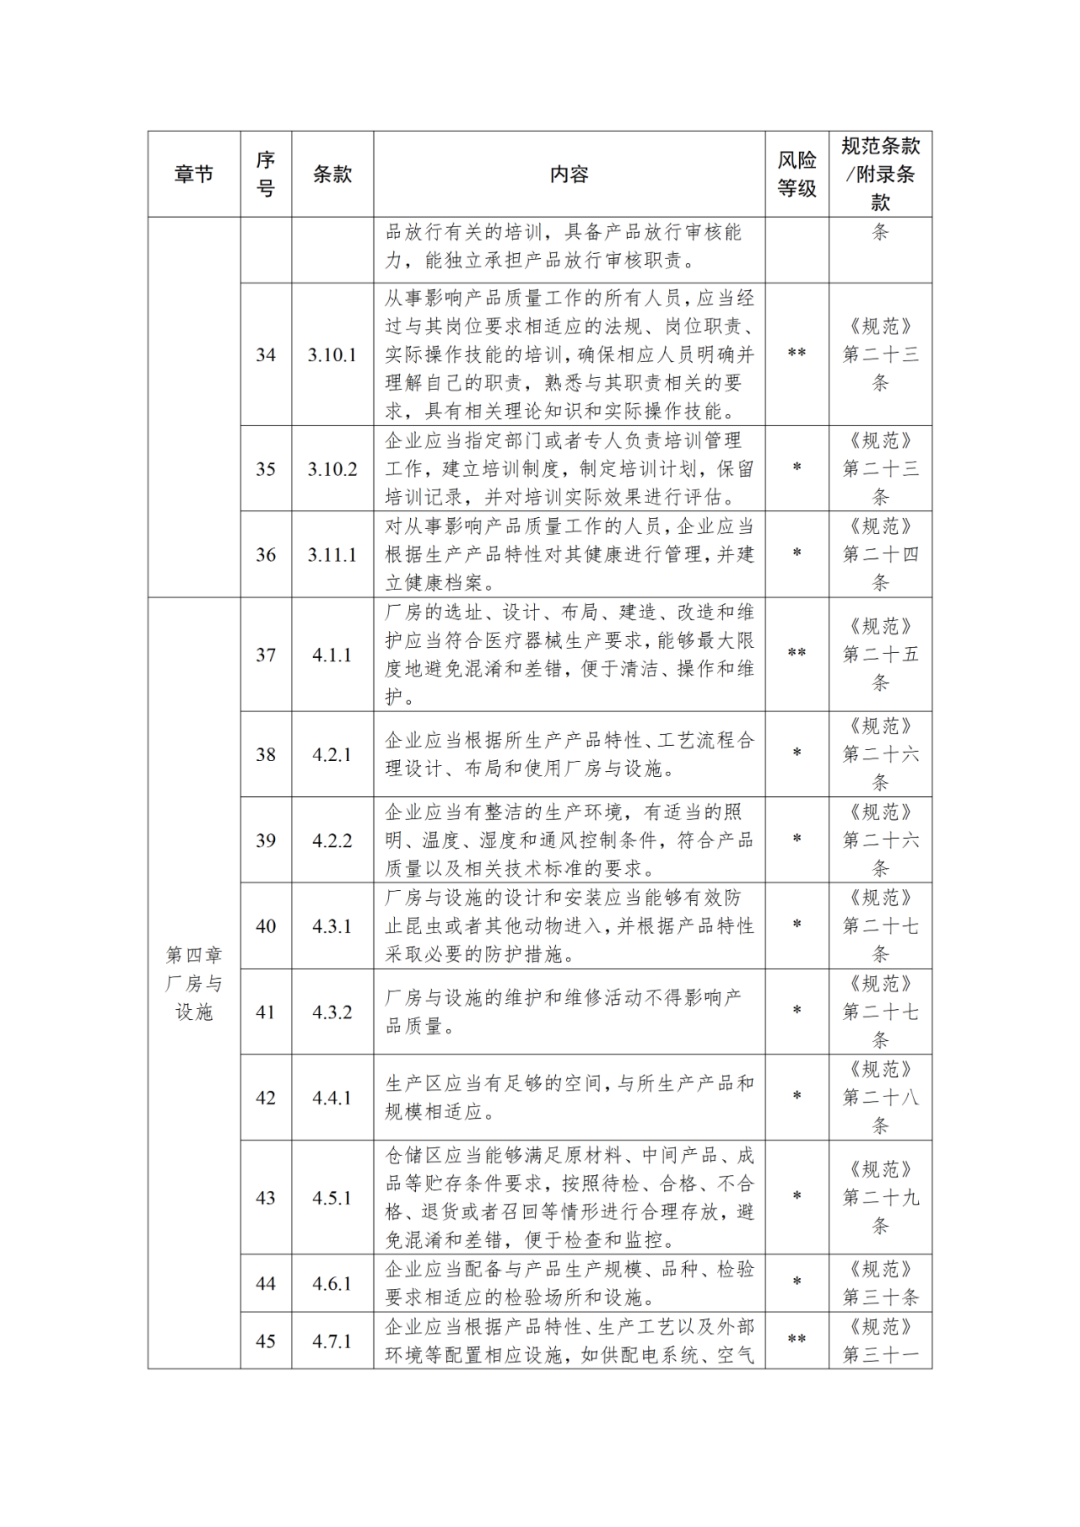
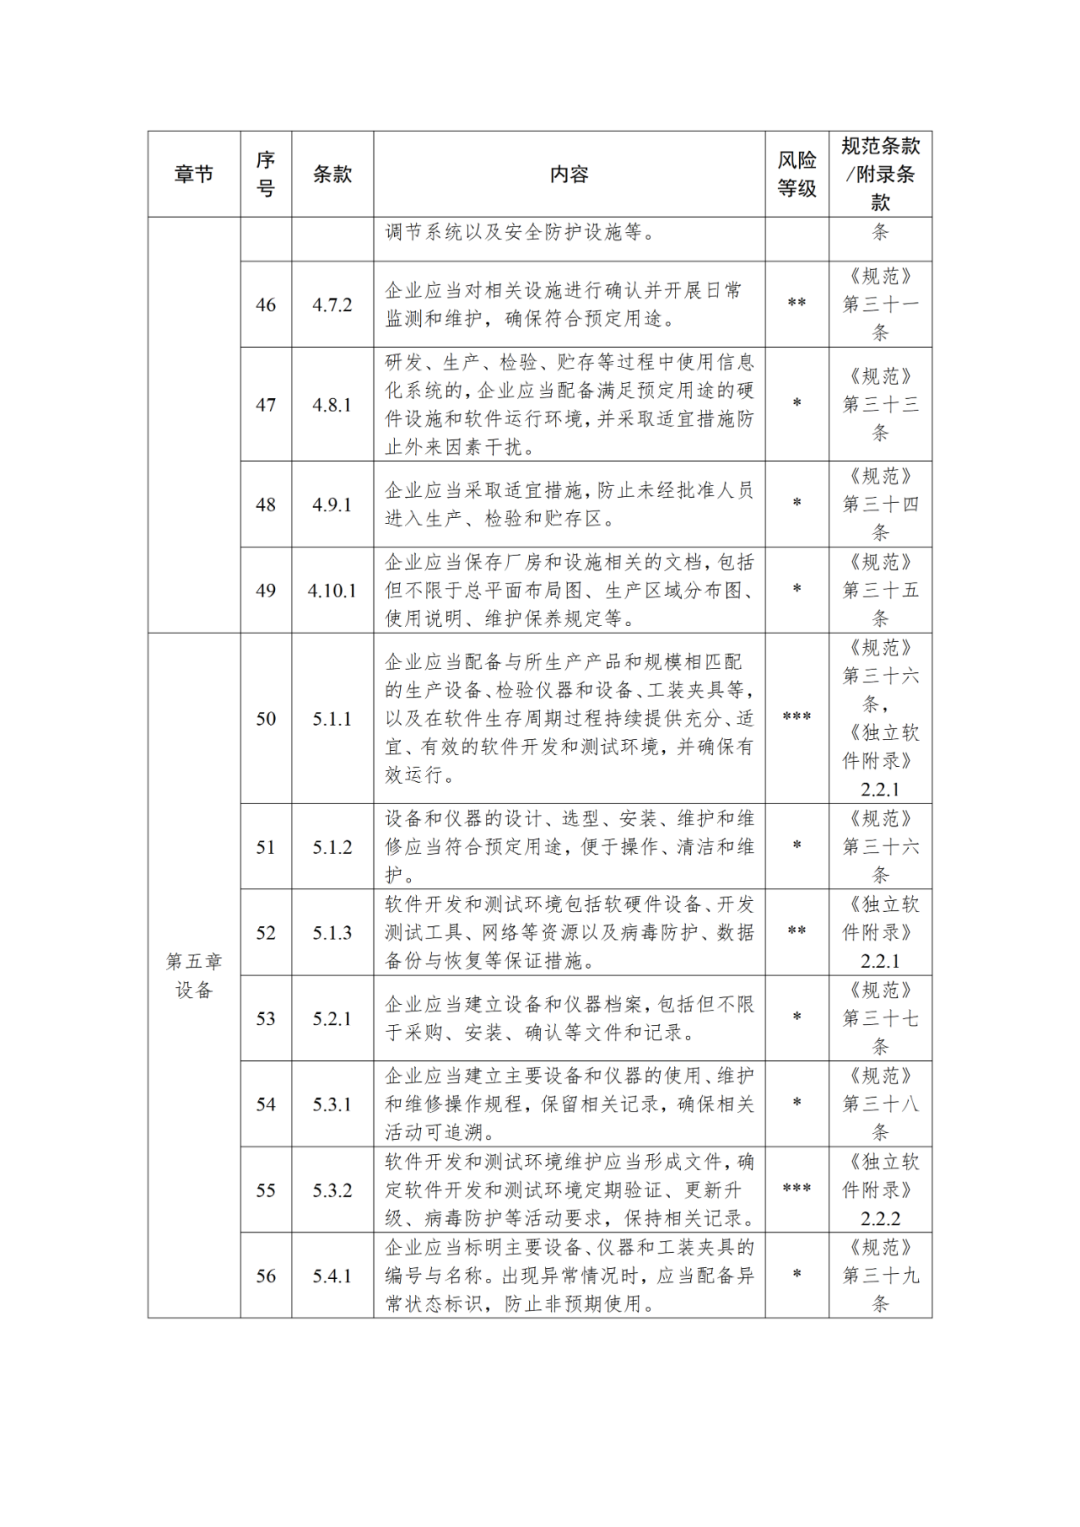
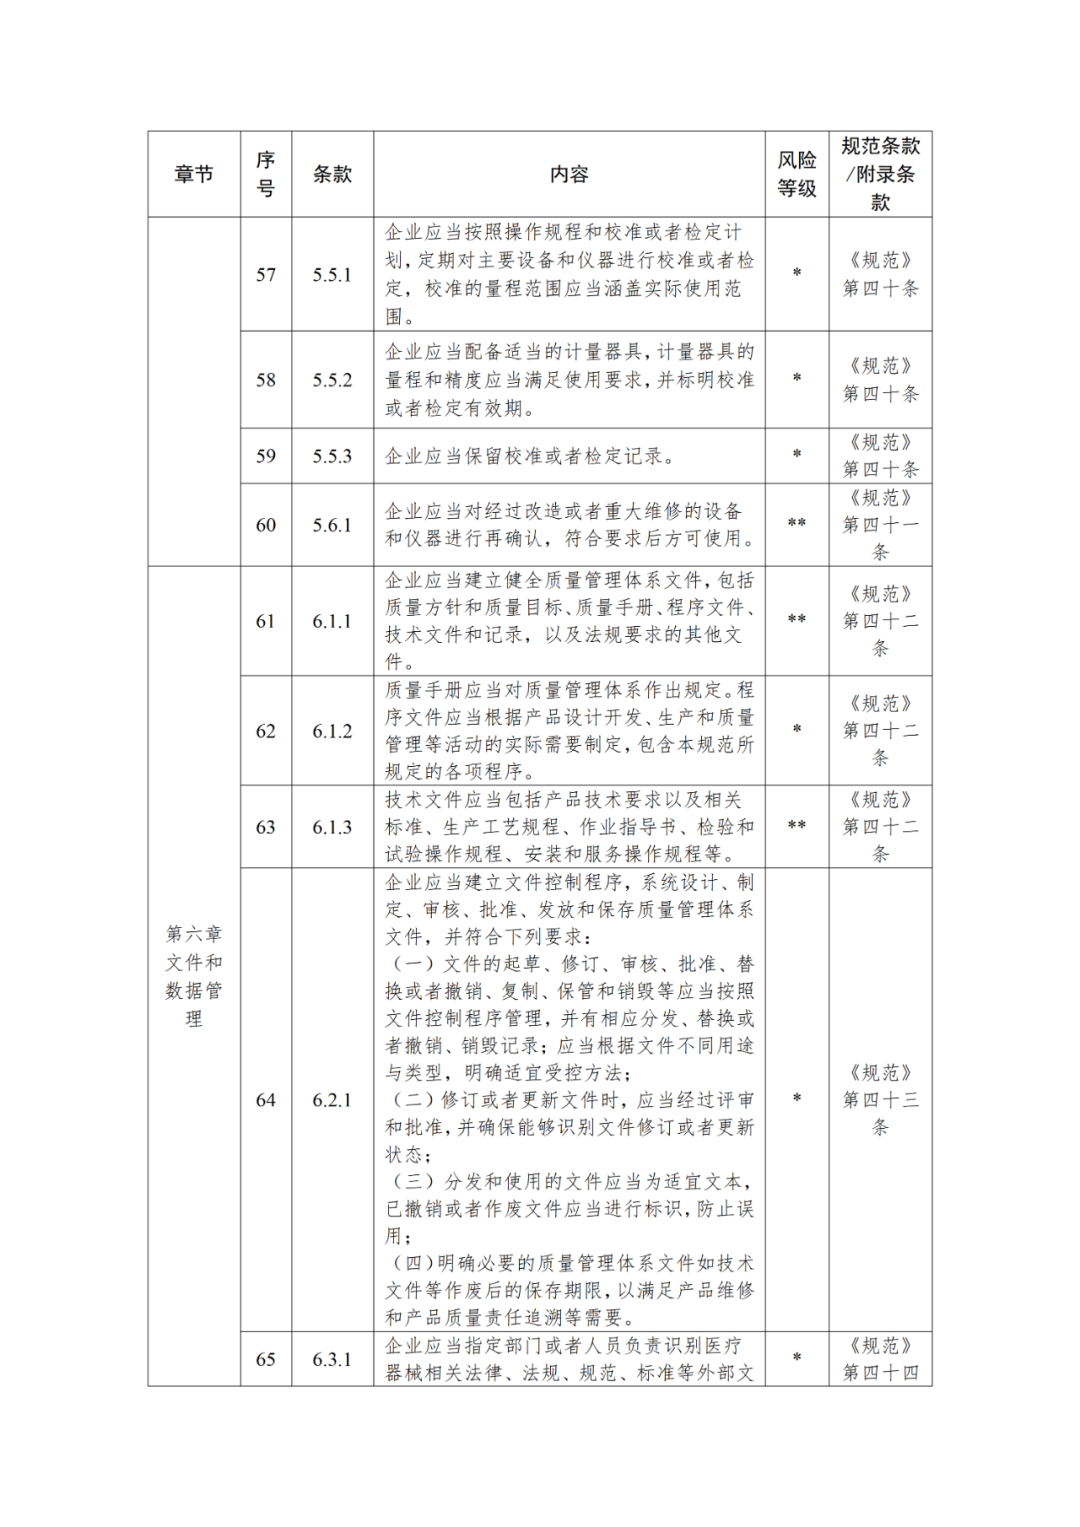
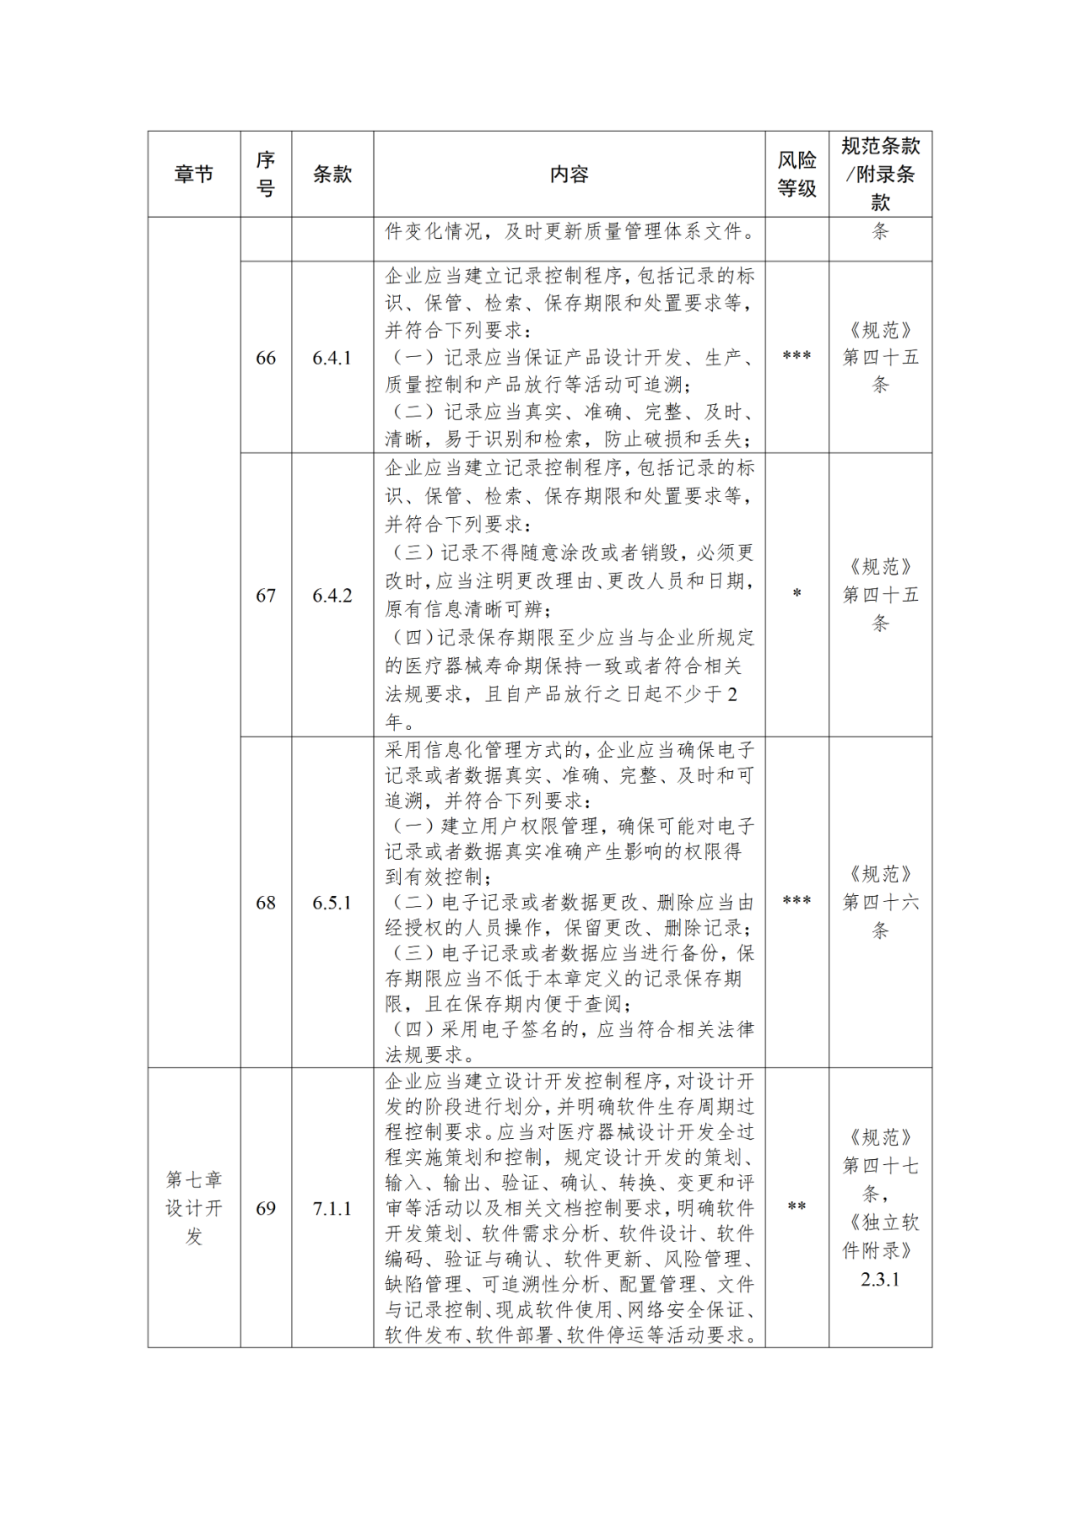
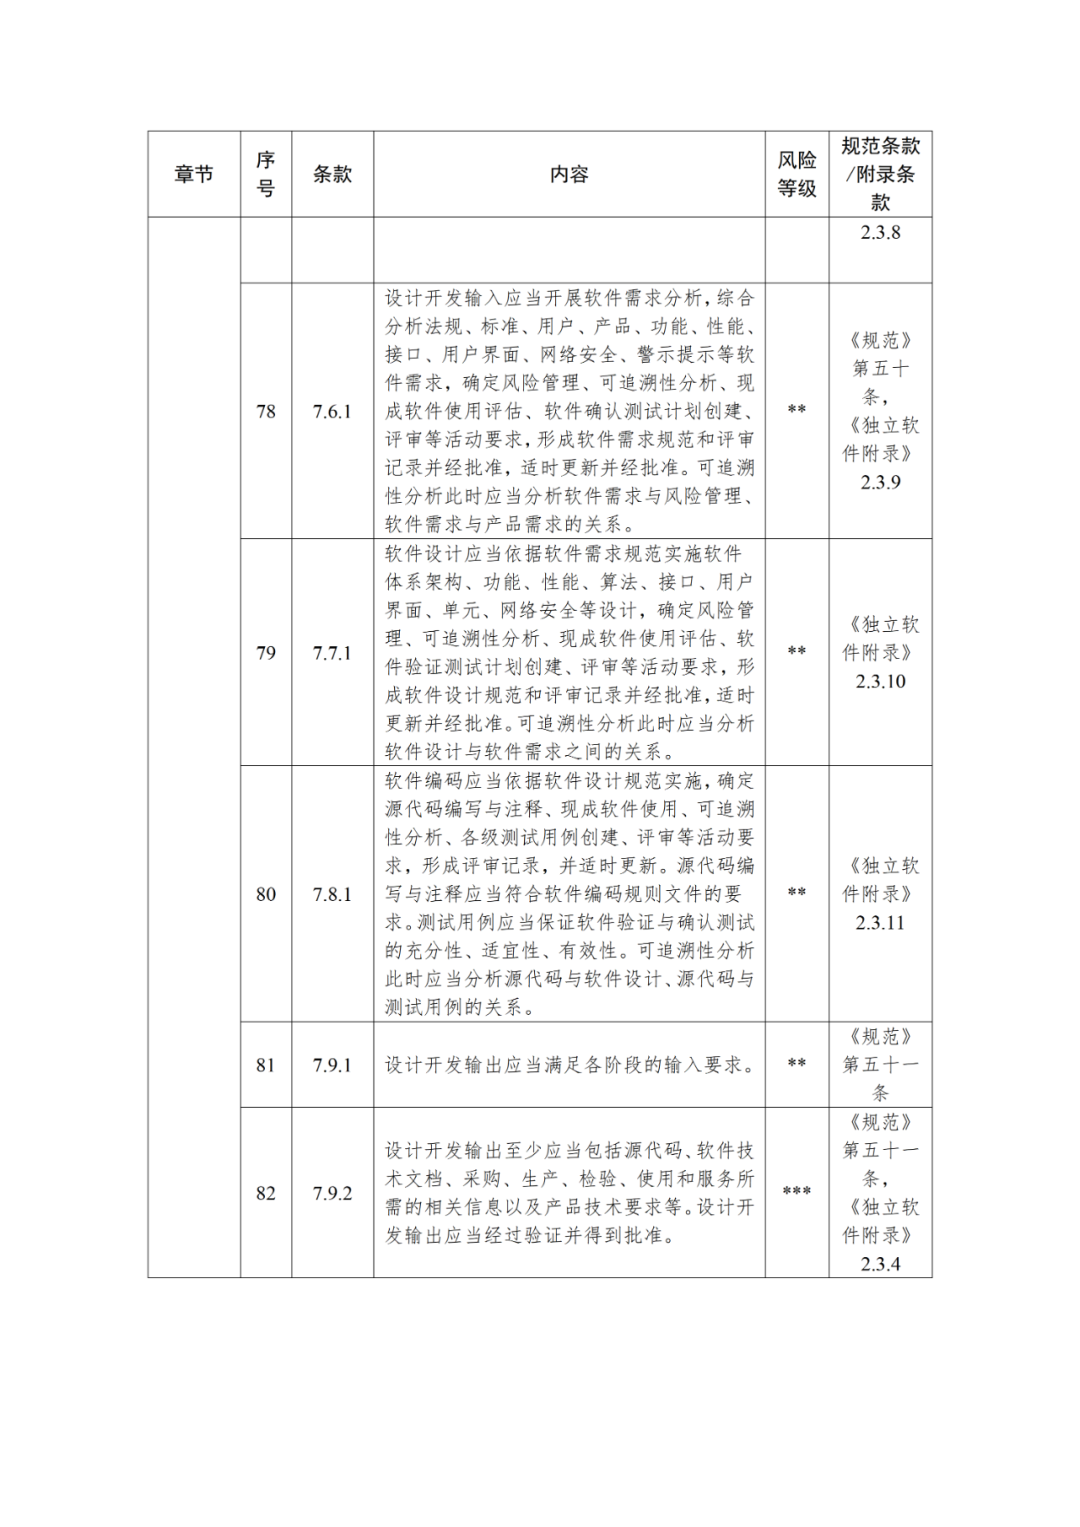
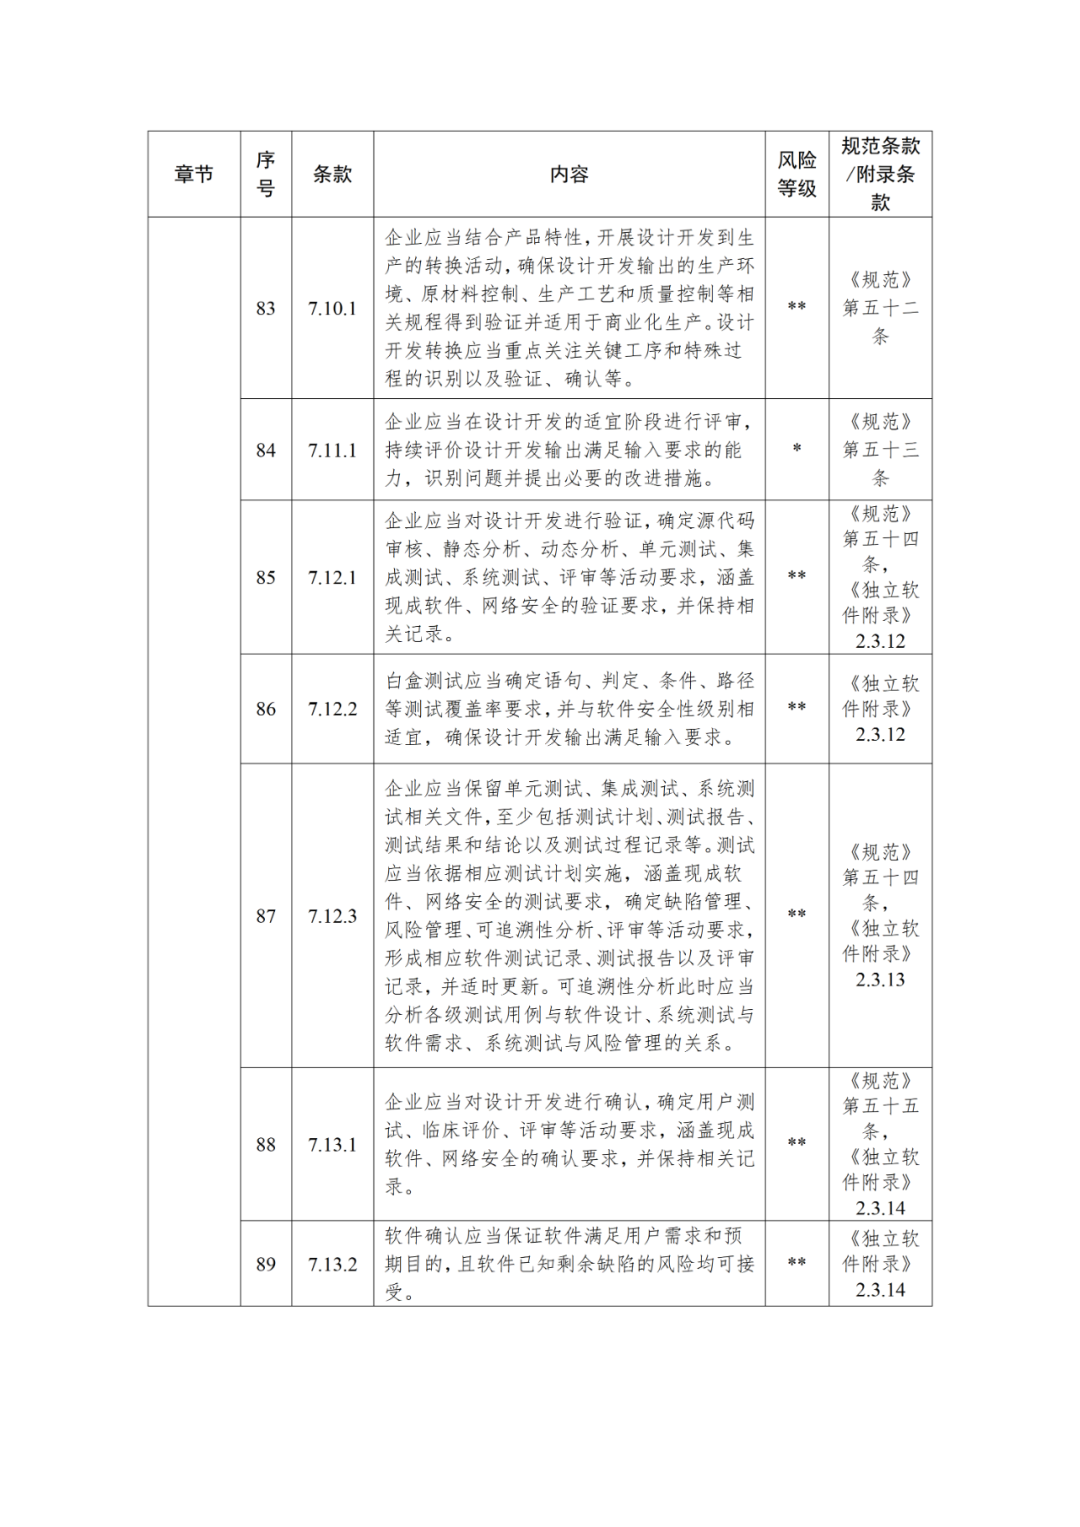
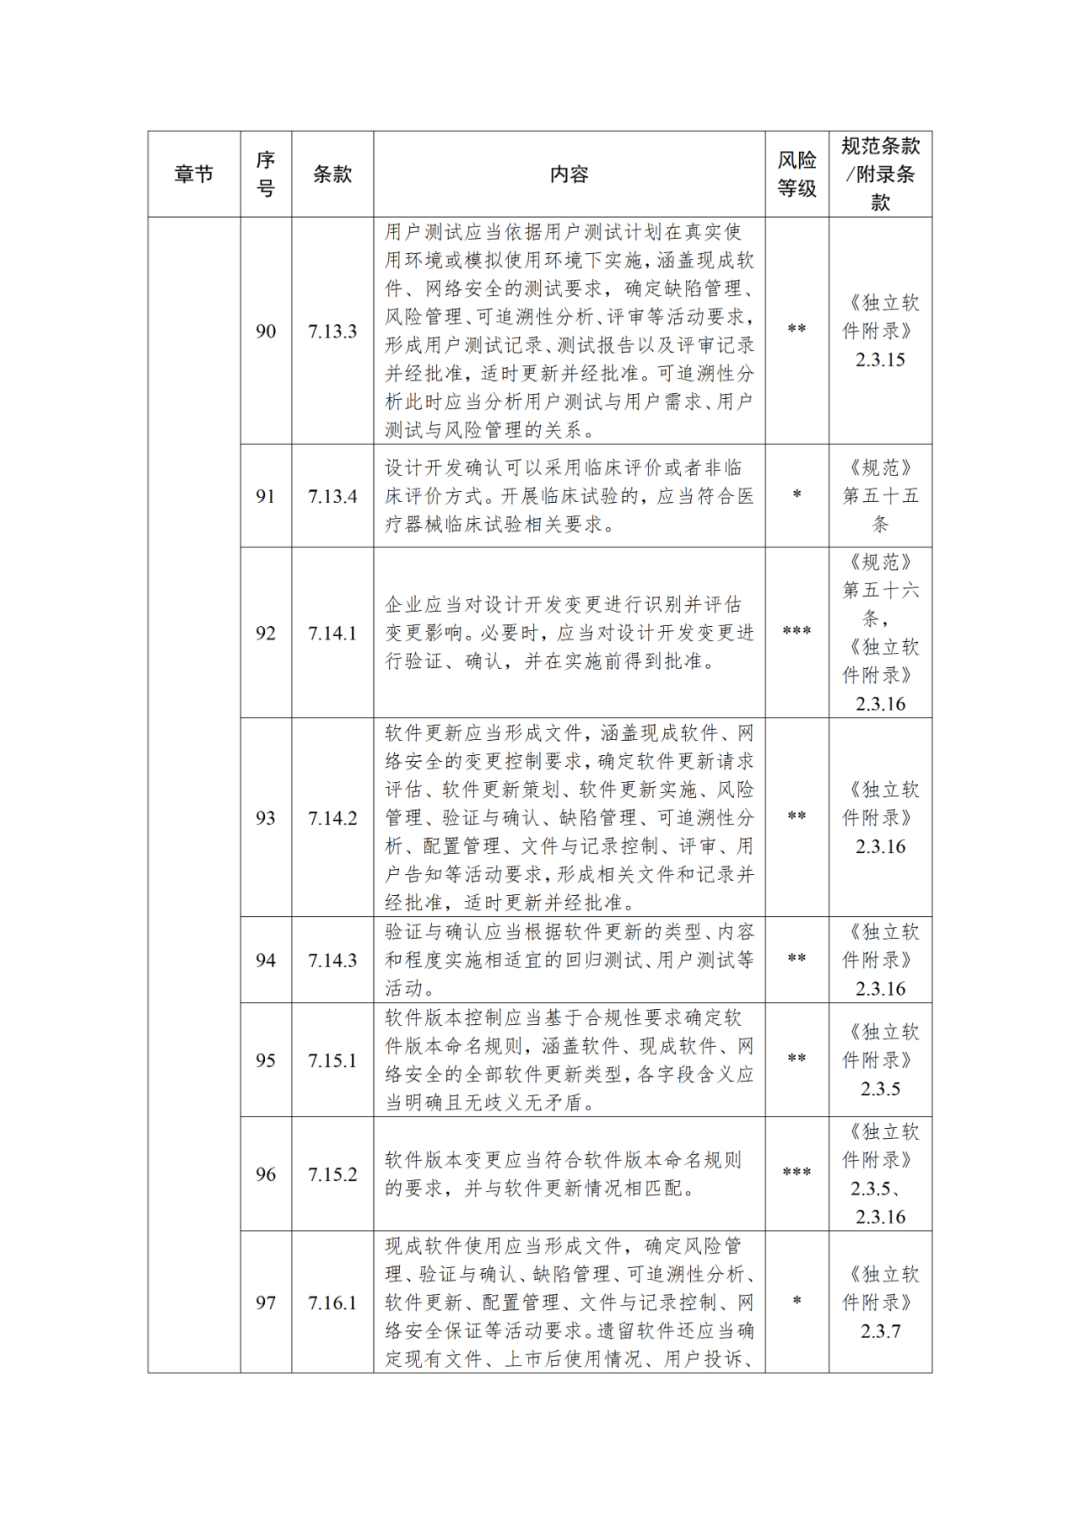
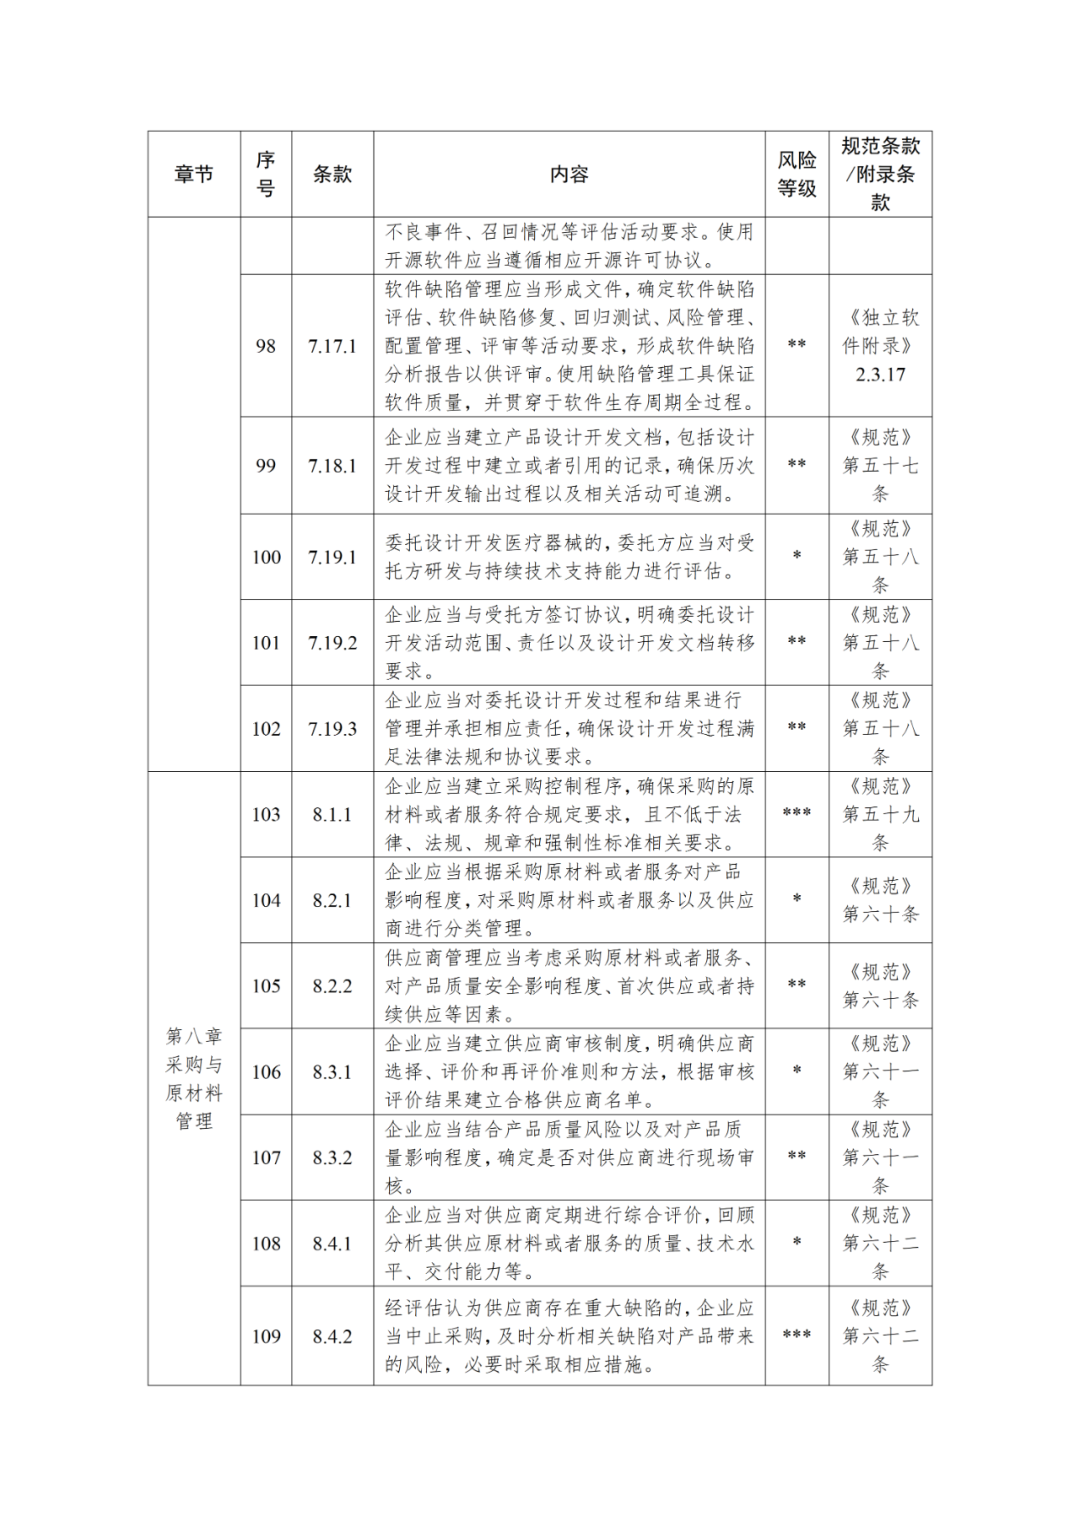
近日,国家药监局印发了医疗器械生产质量管理规范无菌医疗器械检查指导原则等4个检查指导原则的通知,其中,包括《医疗器械生产质量管理规范体外诊断试剂检查指导原则》,要点如下:
① 责任与体系
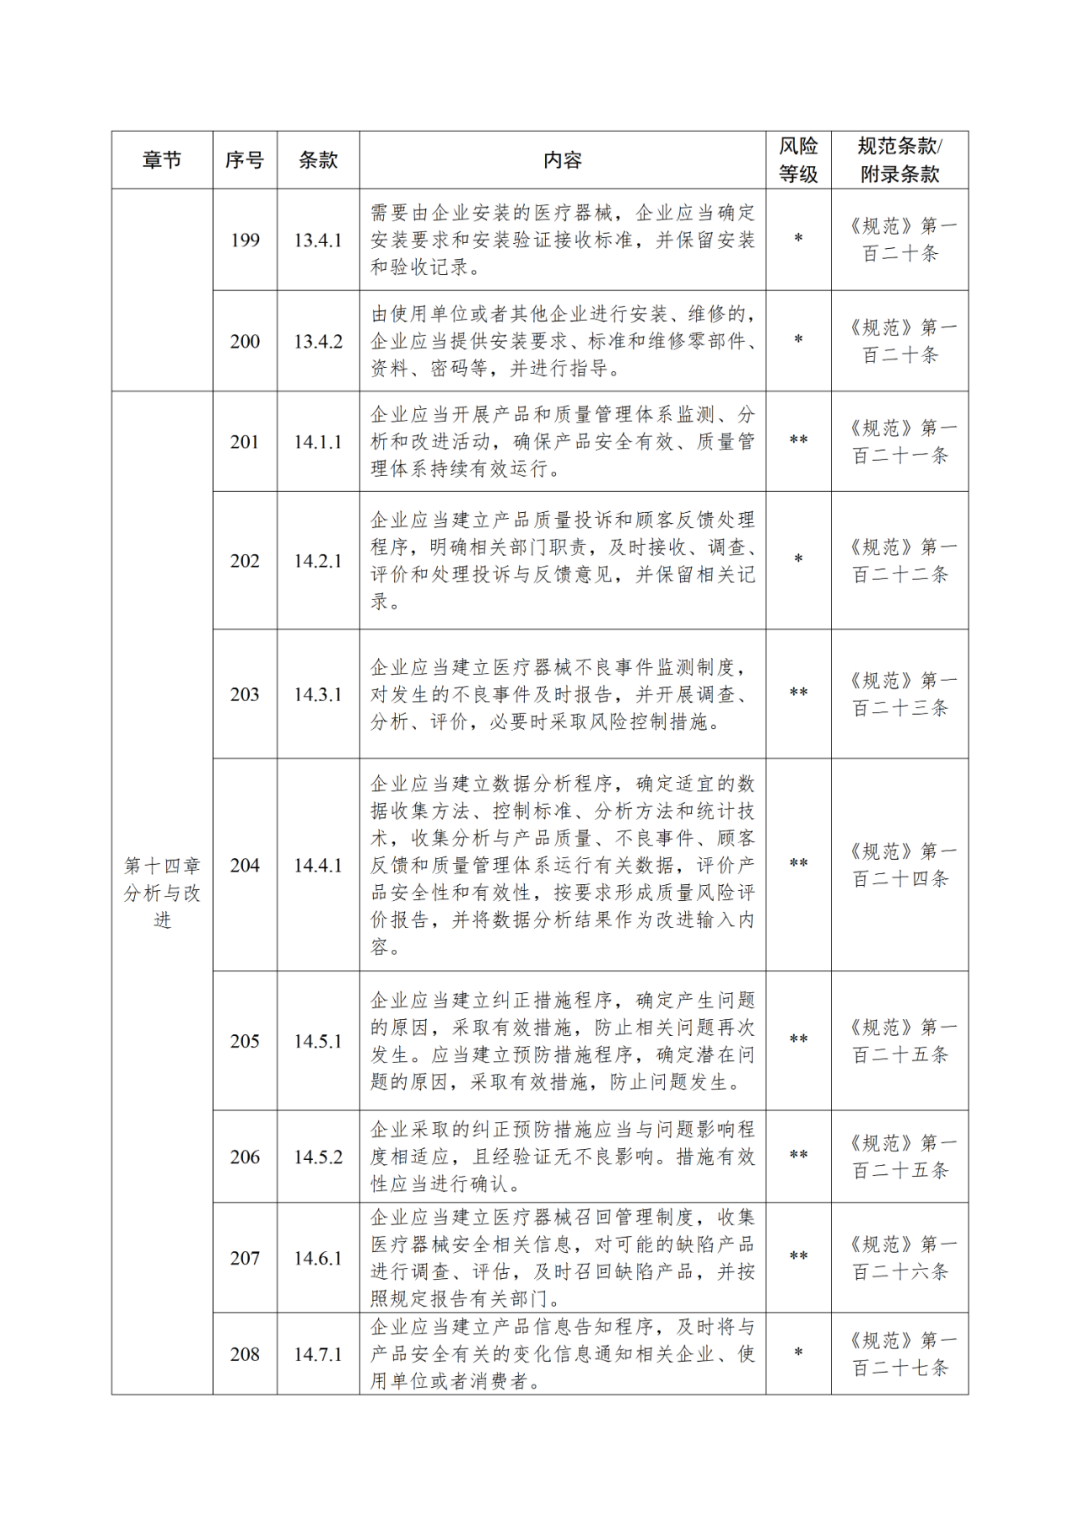
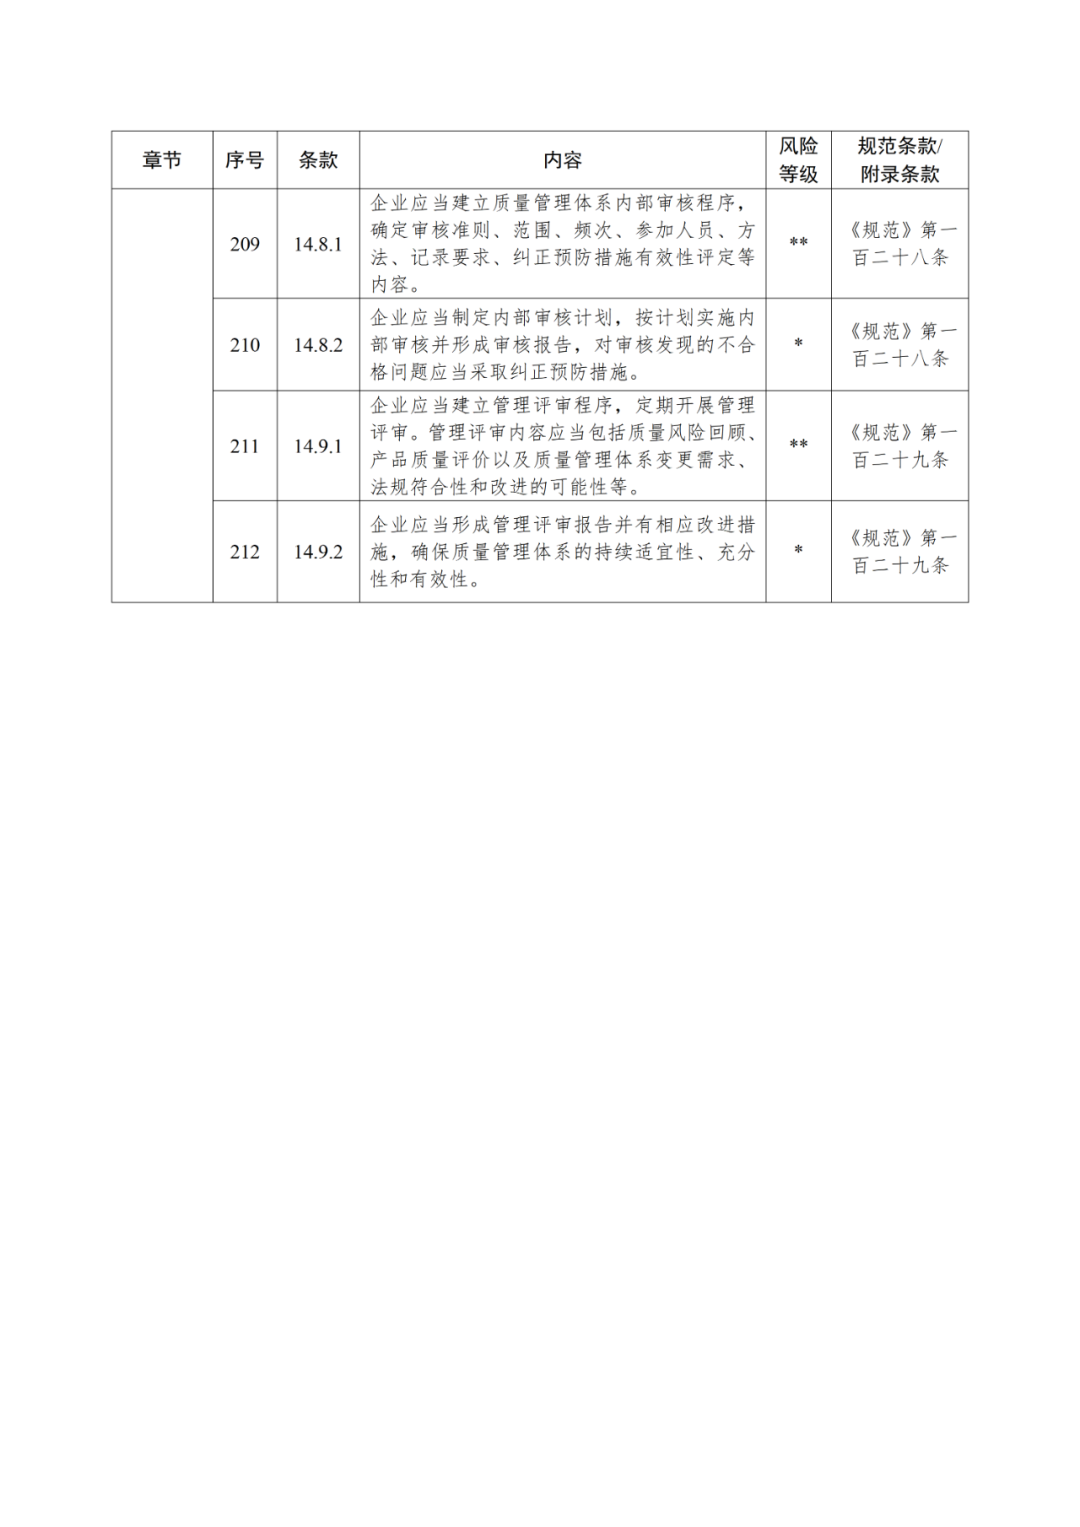
企业是质量安全责任主体;法定代表人、主要负责人对生产全面负责,须确保管理者代表、质量管理部门负责人、放行审核人独立履职、不受内部因素干扰;生产与质量管理负责人不得互相兼任,质量管理部门对产品质量有否决权;须建立变更控制程序(变更分级、评审、批准、必要时验证确认),并以监控、不良事件、回顾、CAPA、内审、管理评审形成持续改进闭环。
② 硬件与合规基线
●洁净度:多数试剂(酶免、免疫荧光/发光、PCR、金标、干化学、细胞培养基、校准品/质控品、酶类、抗原抗体等)的配液、包被、分装、点膜、干燥、切割、贴膜、内包装,不低于 100,000 级;阴性/阳性血清、质粒、血液制品处理不低于 10,000 级且相对负压;无菌原材料分装需局部100级,且100级区不得设地漏。
●环境参数:无特殊要求时温度 18~28 ℃、相对湿度 45%~65%;洁净区与非洁净区静压差 > 10 Pa,不同级别洁净区之间 > 5 Pa。
●必须配置并确认:空调净化系统、工艺用水(制水、储罐管道定期清洗消毒、管道标识)、工艺用气(净化处理并验证)。
③ 设计与供应链
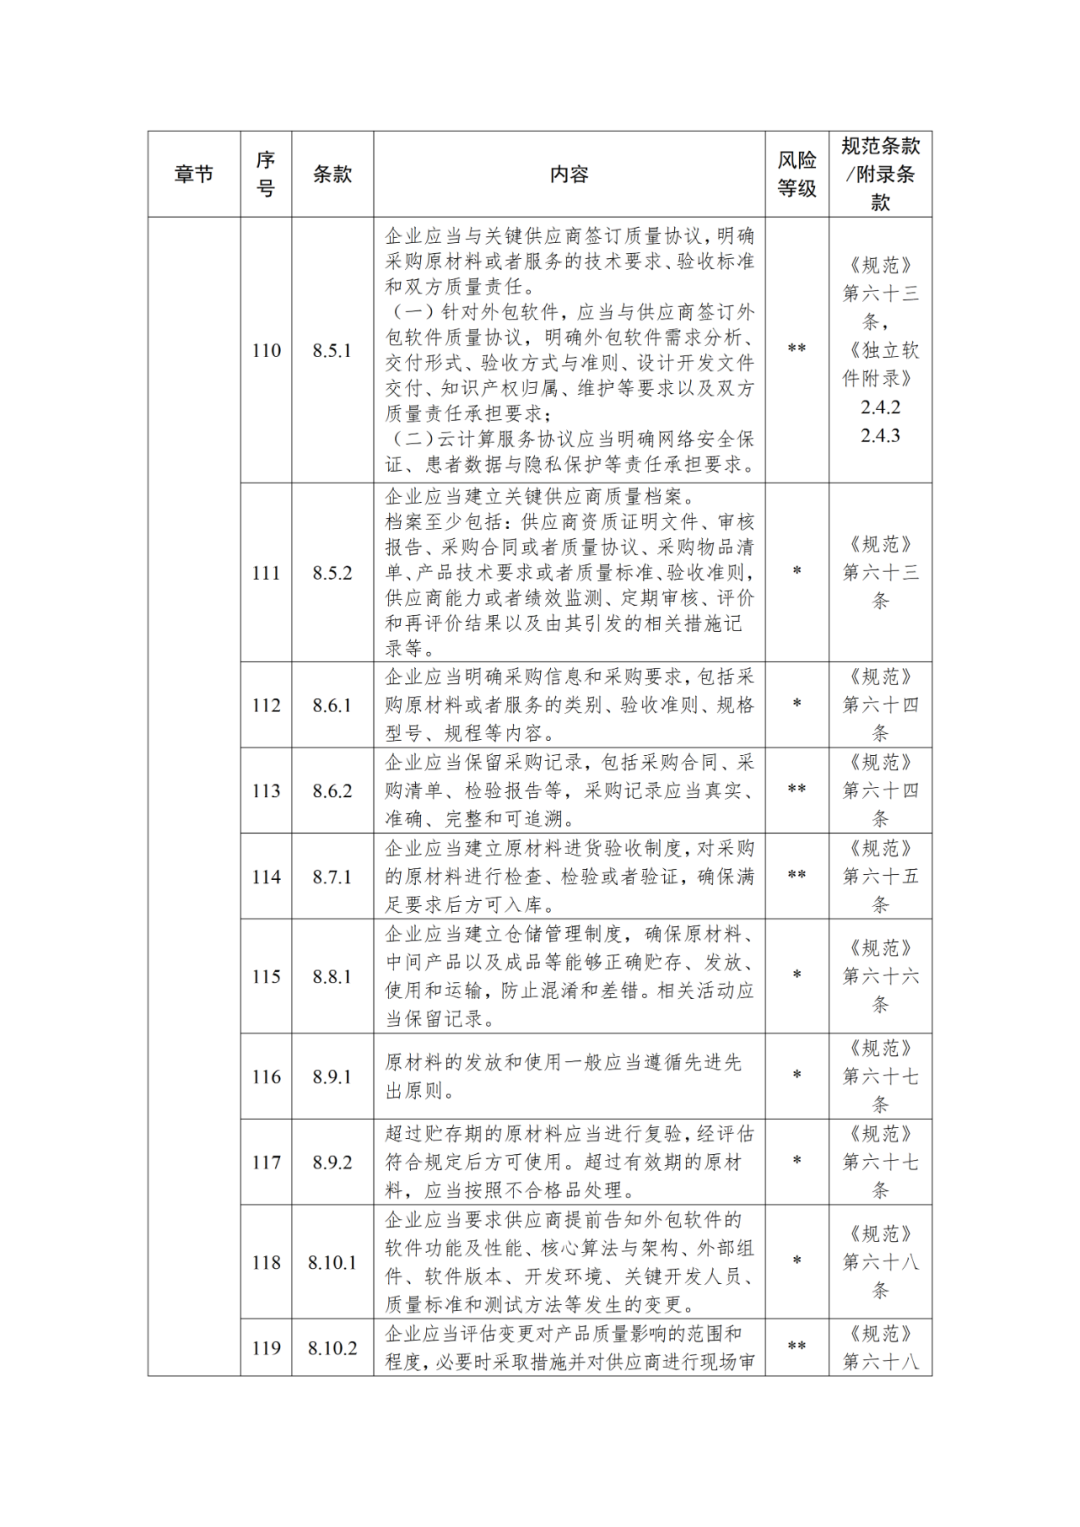
设计开发须覆盖策划、输入、输出、验证、确认、设计转换、变更、评审全链条,输出须"经过验证并批准";设计转换重点识别关键工序与特殊过程。采购端要求供应商分类管理、按风险决定是否现场审核、关键供应商签质量协议并建质量档案、进货验收(标准品/校准品/质控品/生产用血液须可追溯、测定病原微生物并明确定值范围)、超期或储存条件改变的原材料必须复验,超有效期按不合格品处理。
④ 验证与确认
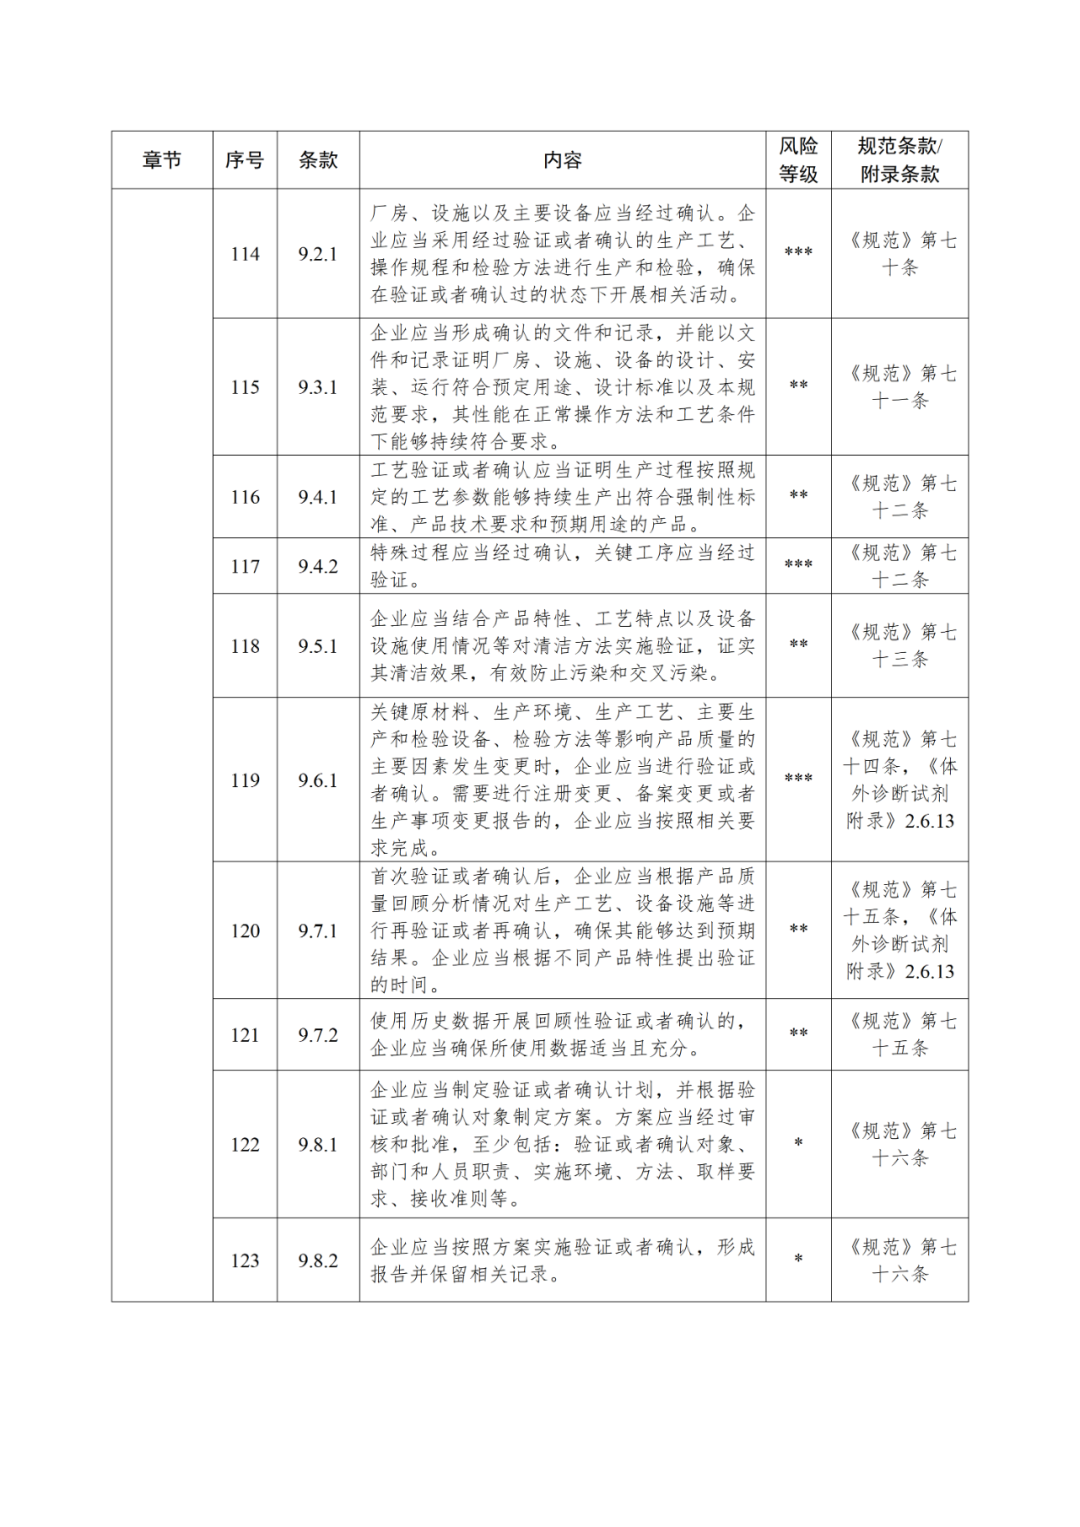
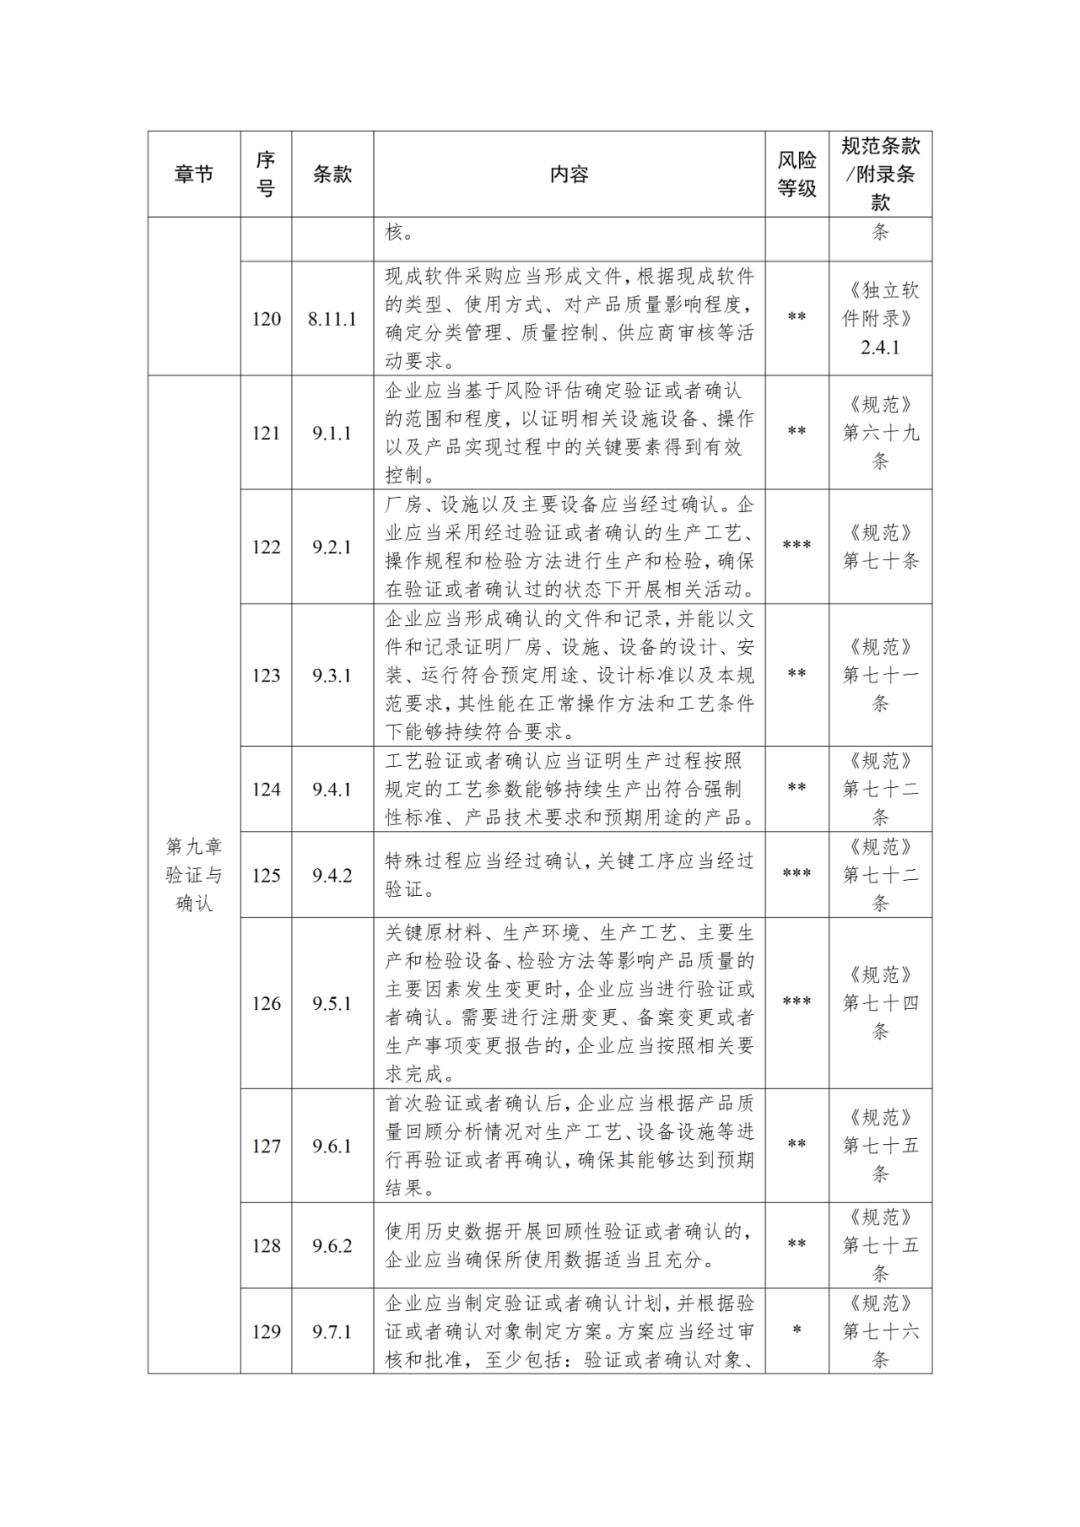
基于风险评估确定范围;厂房设施主要设备须确认,特殊过程须确认、关键工序须验证;关键原材料、生产环境、工艺、主要设备、检验方法变更时须再验证/再确认(涉及注册或备案变更的还要走变更程序);对质量有影响的计算机软件须确认。
⑤ 生产与放行
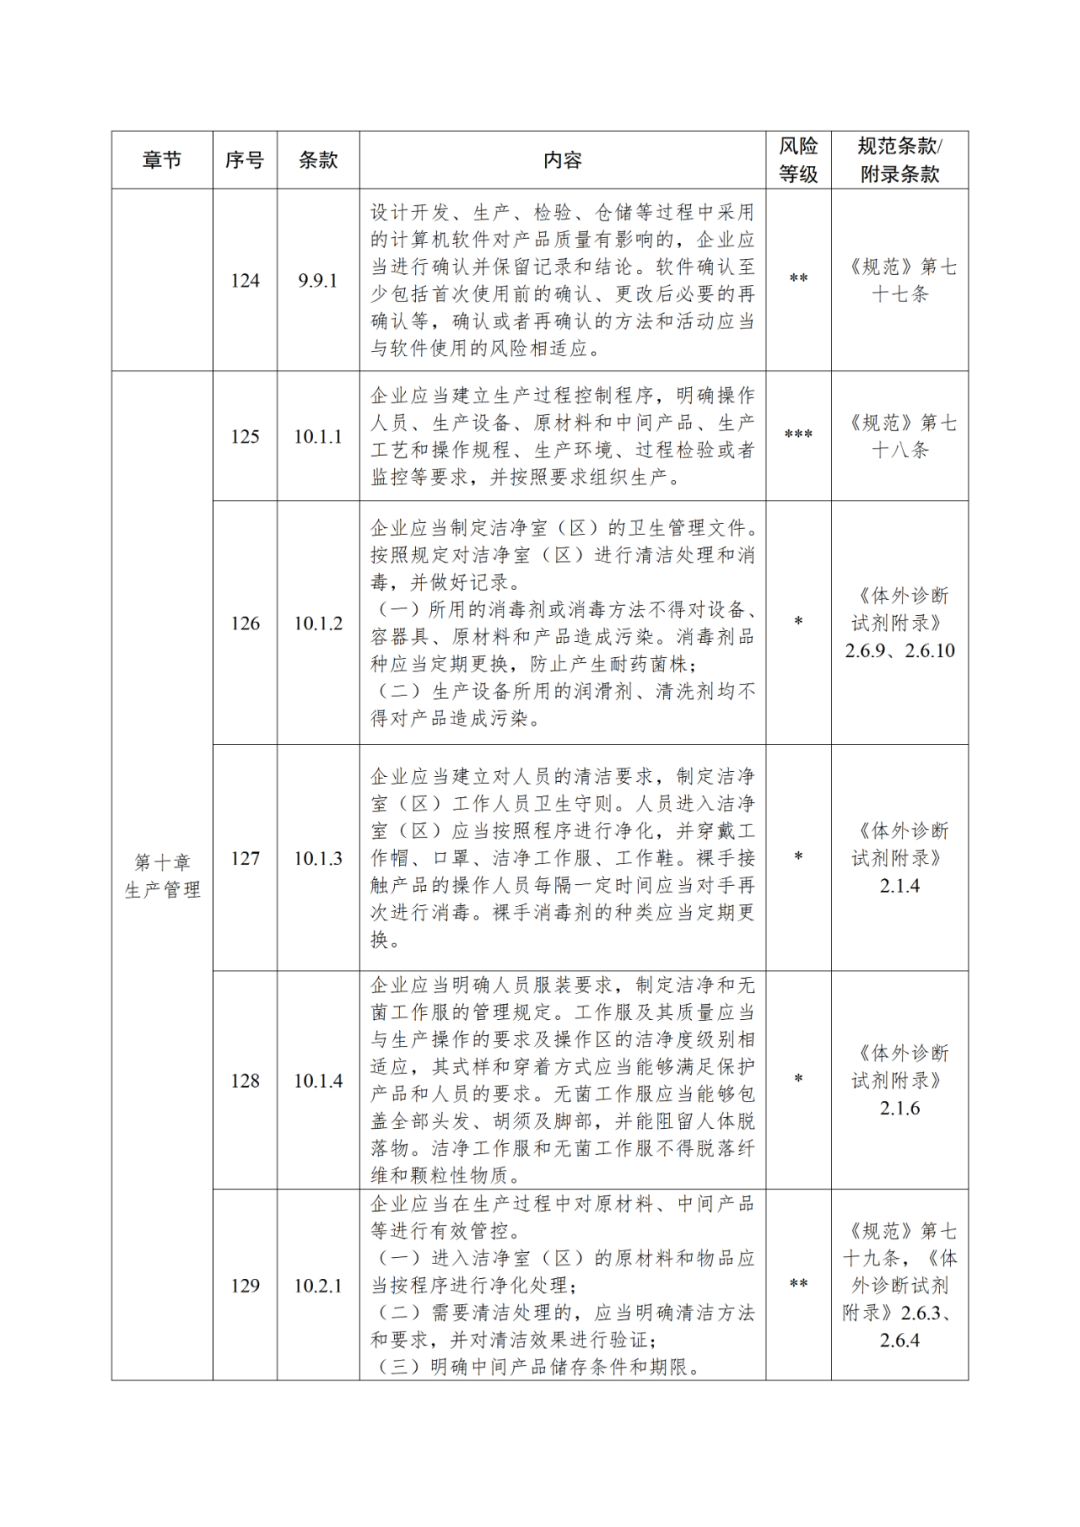
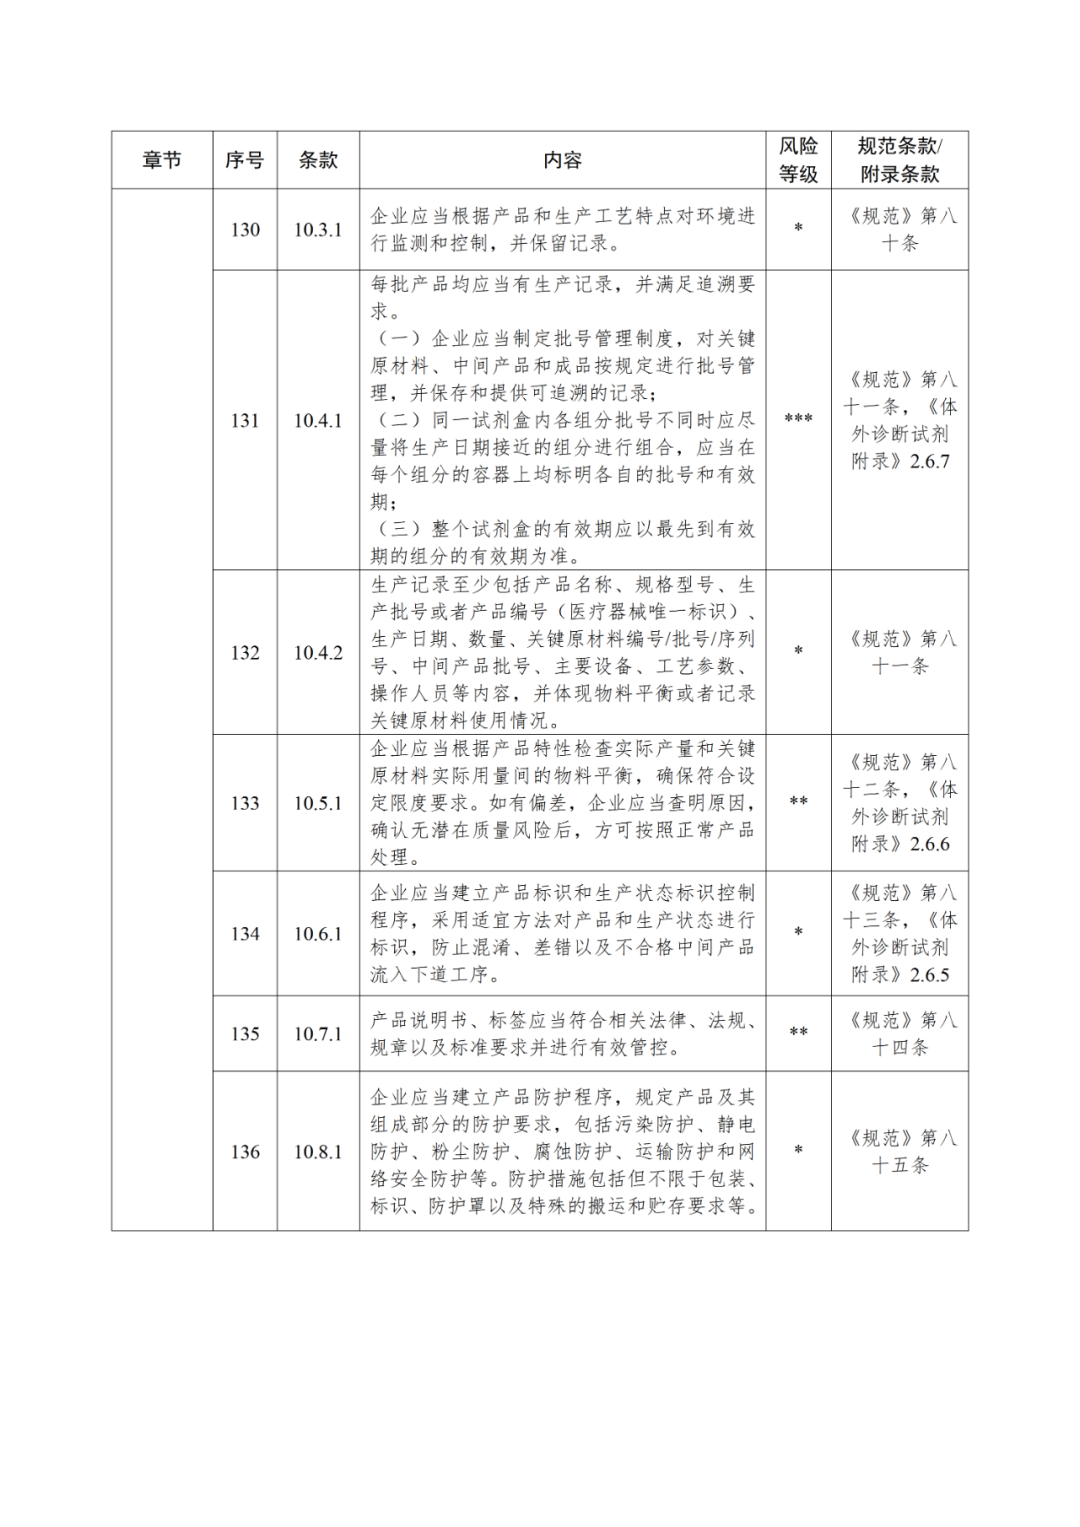
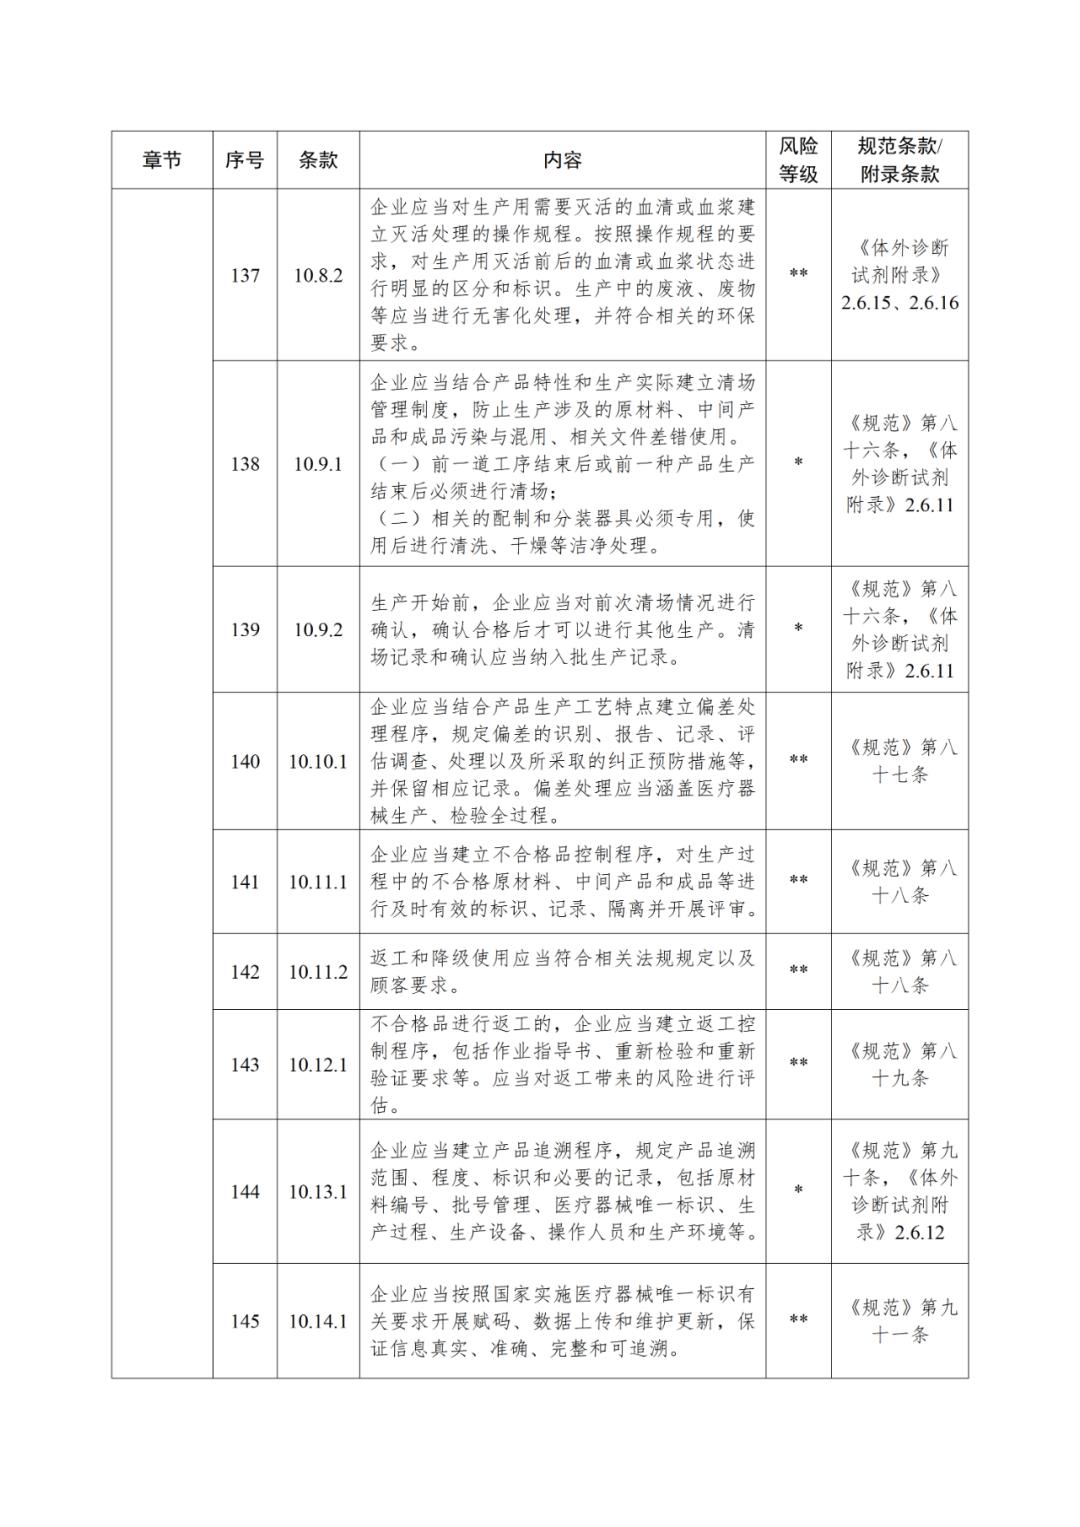
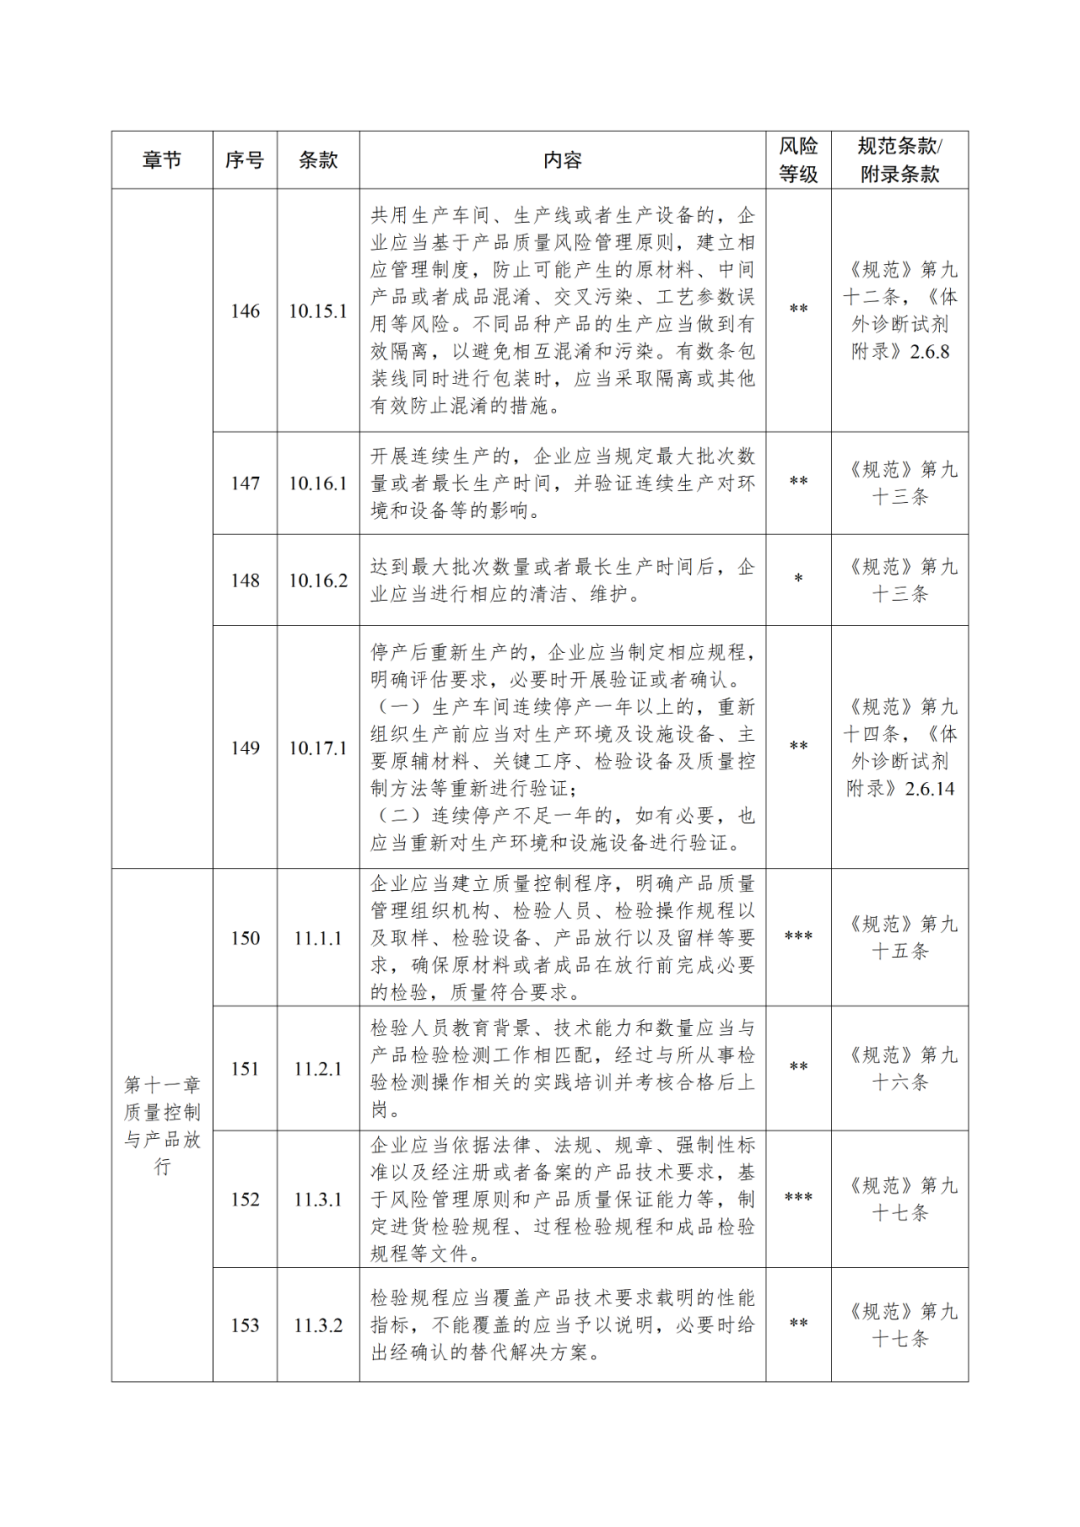
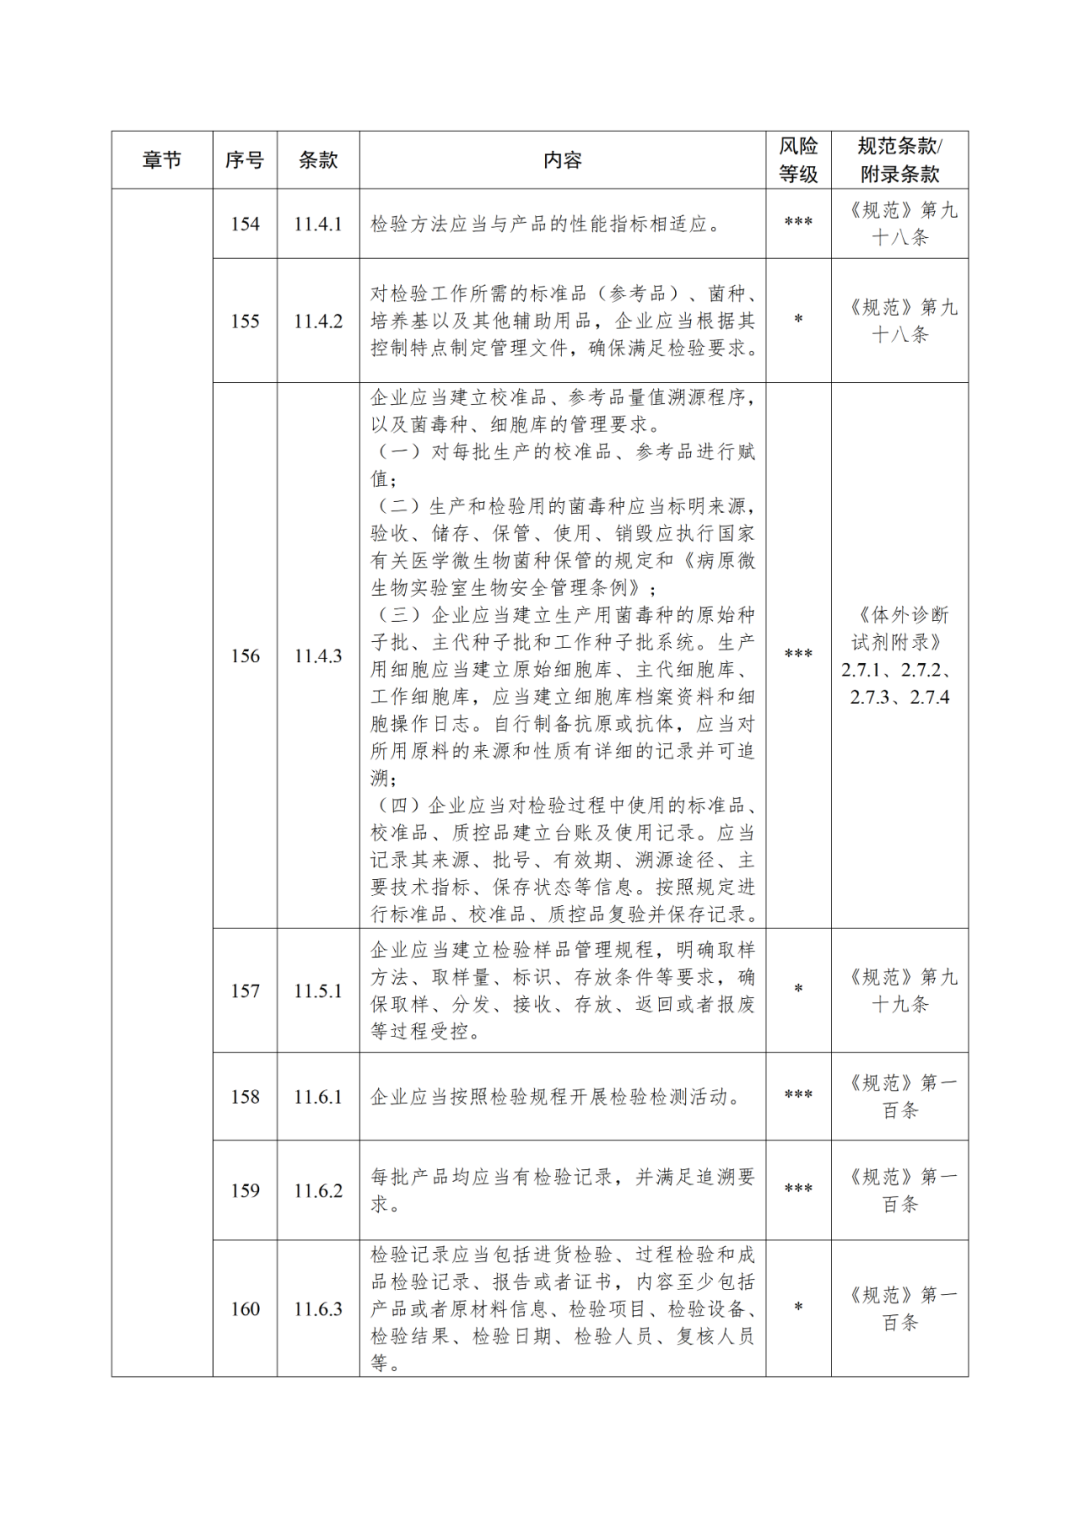
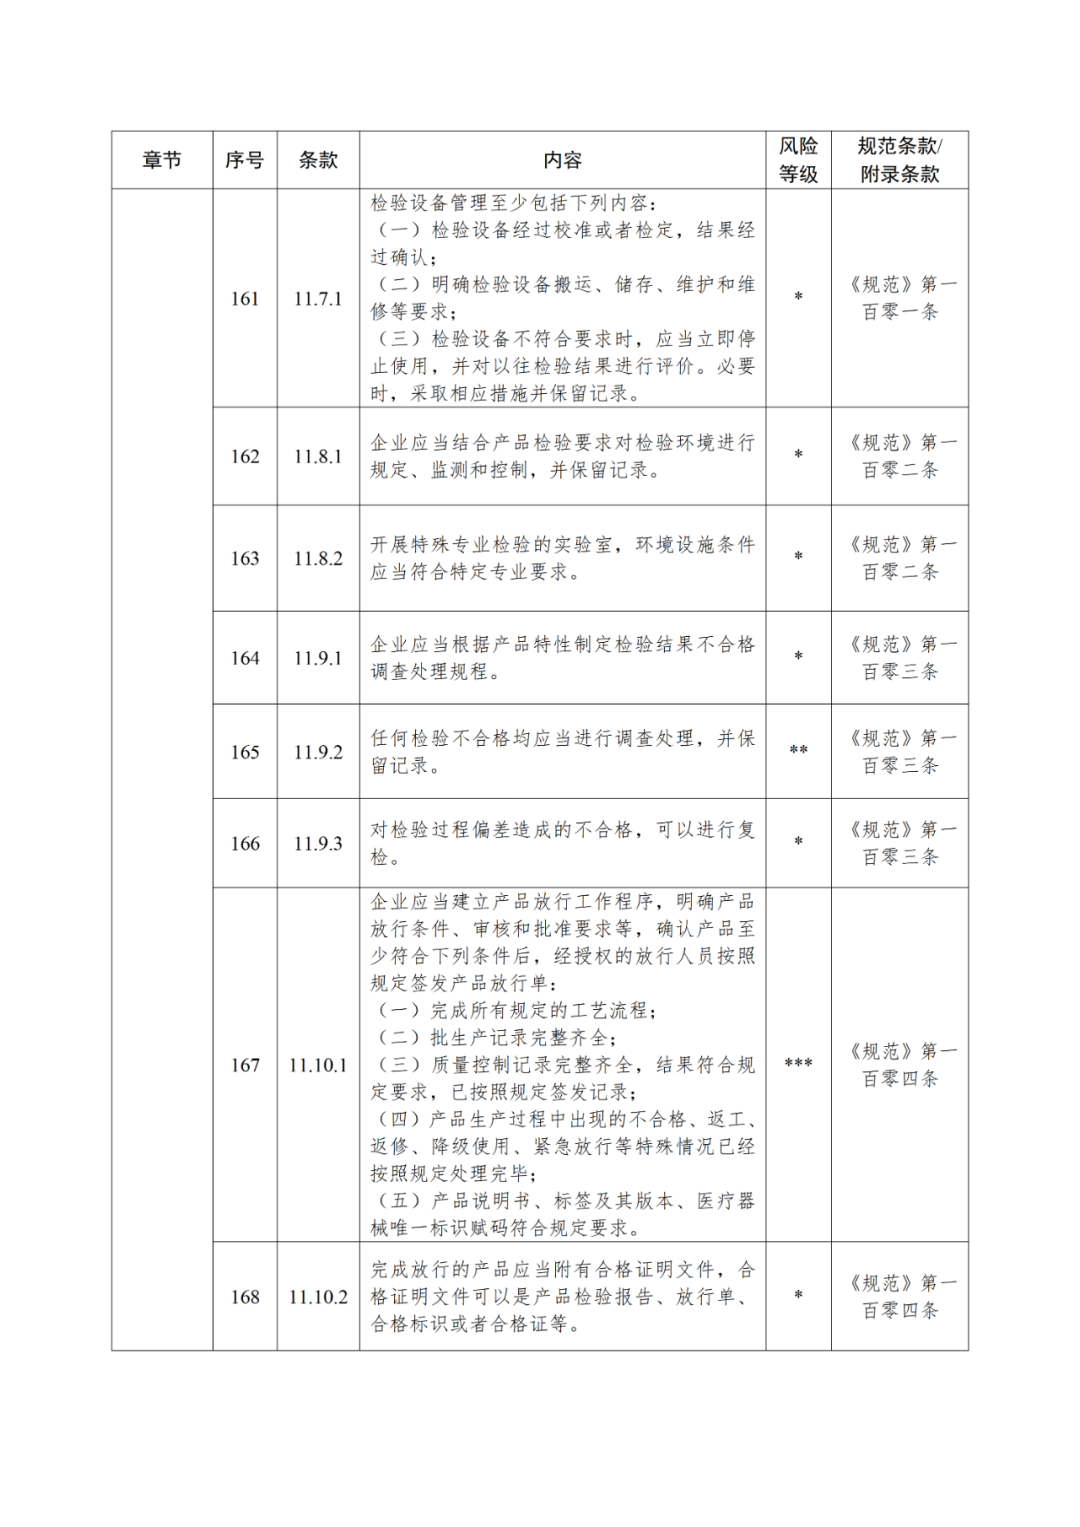
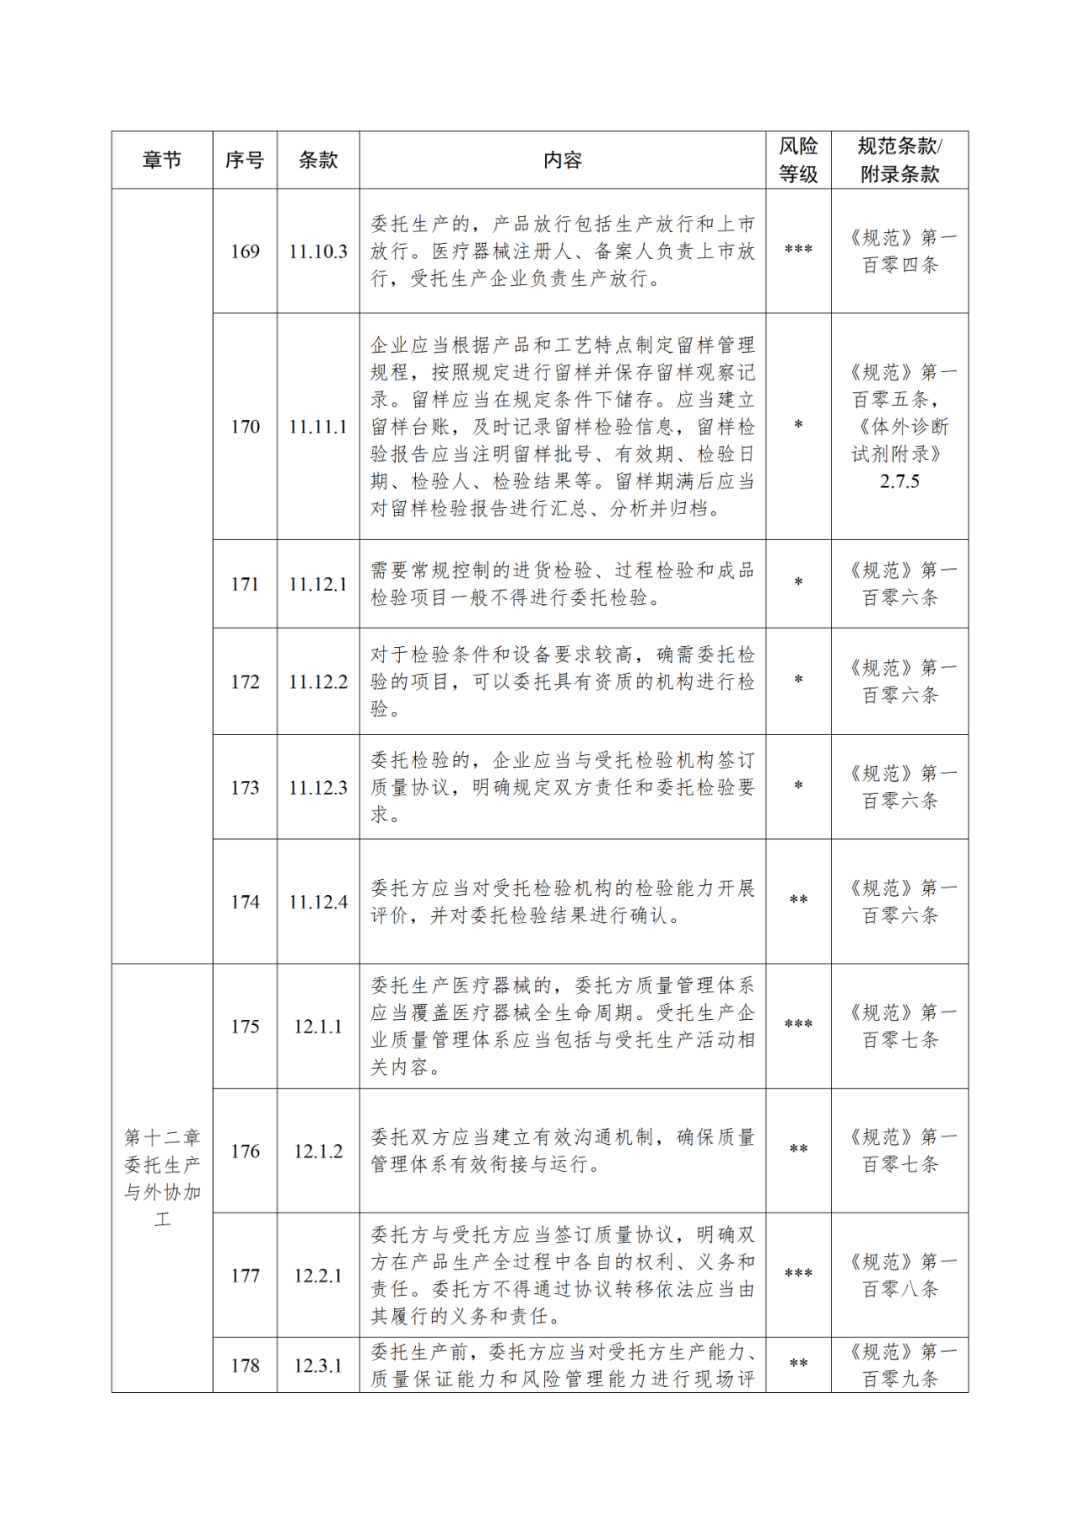
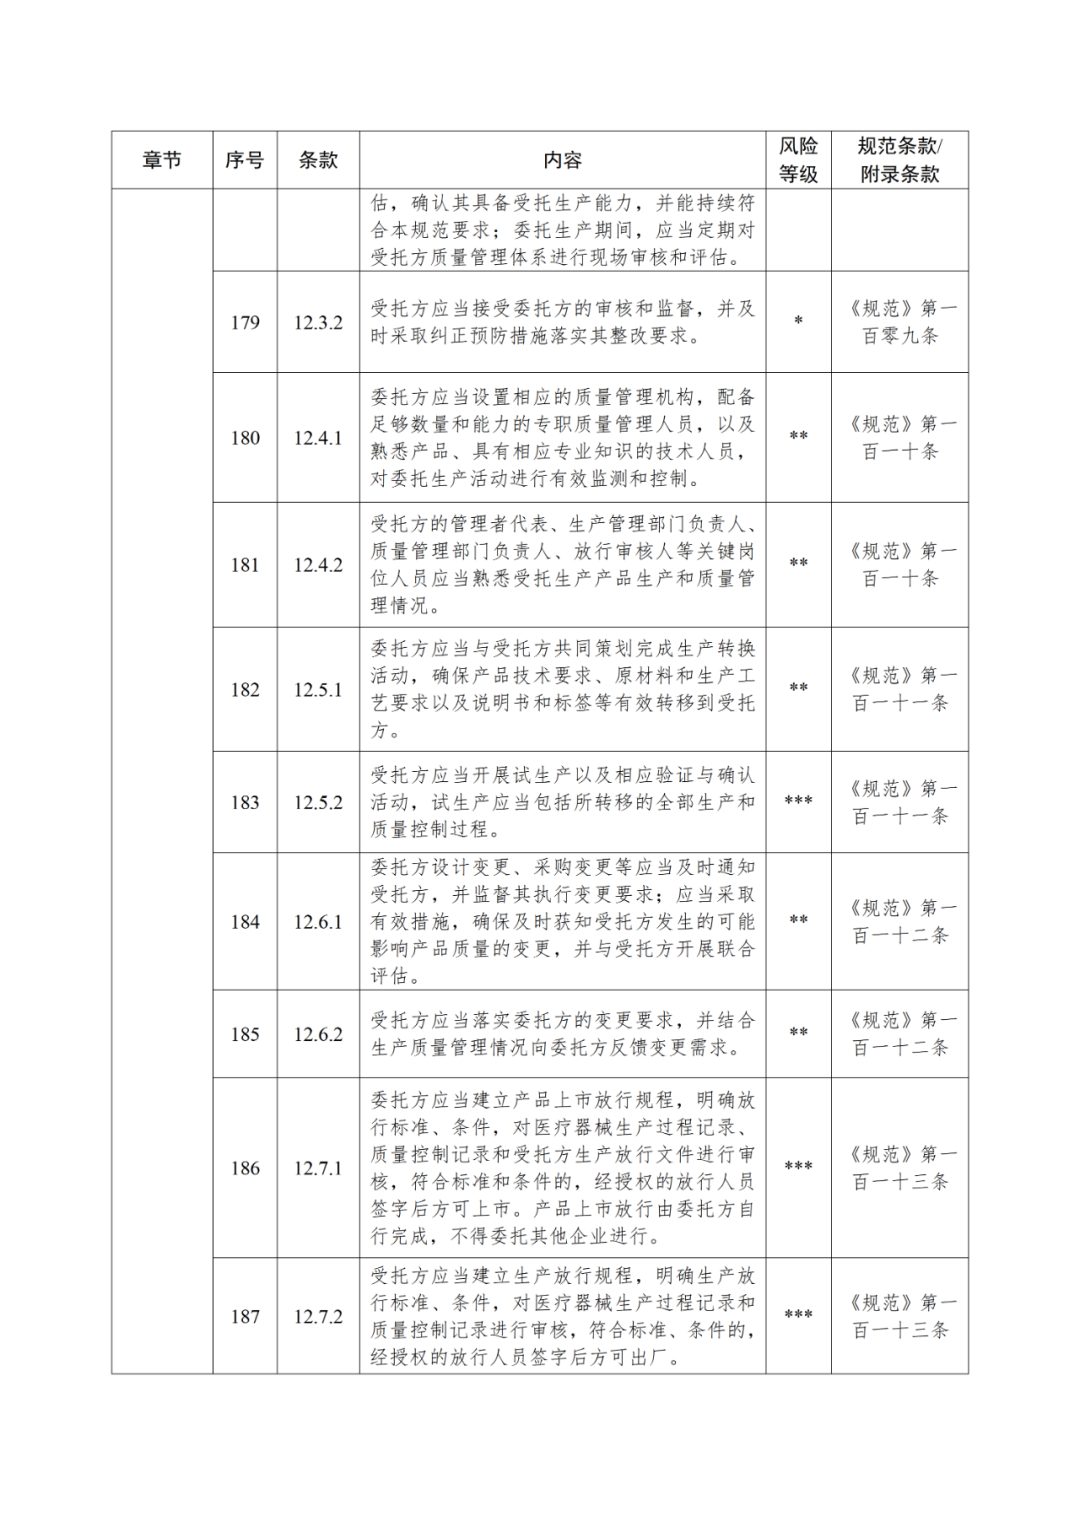
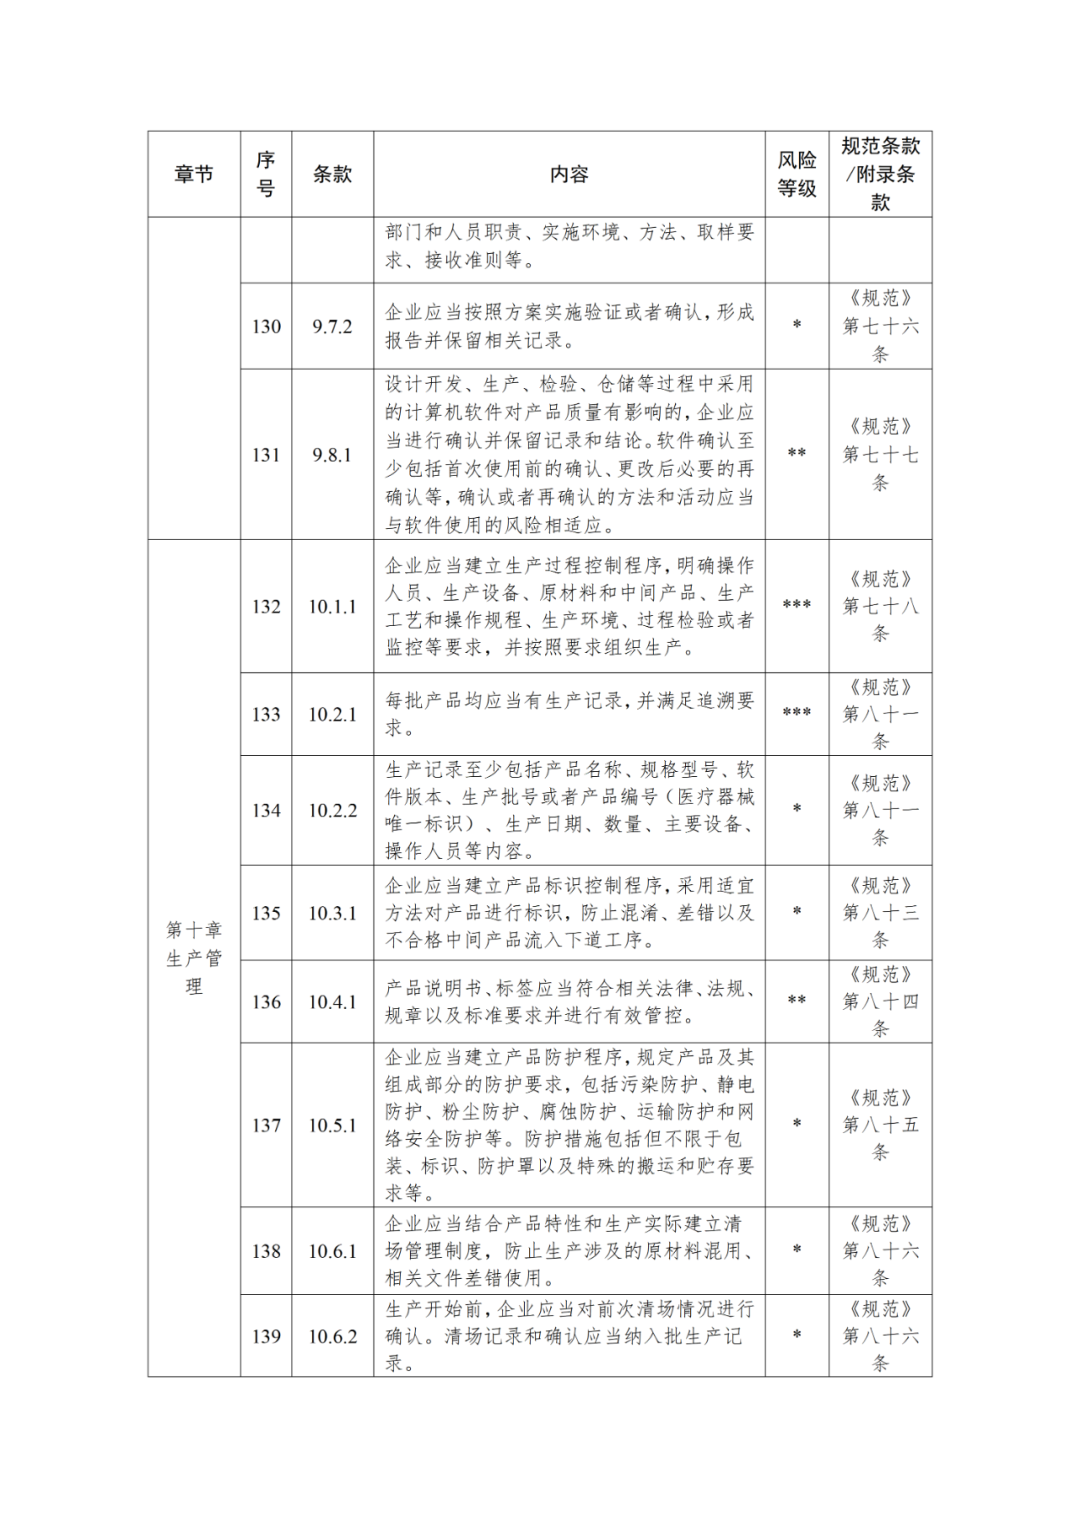
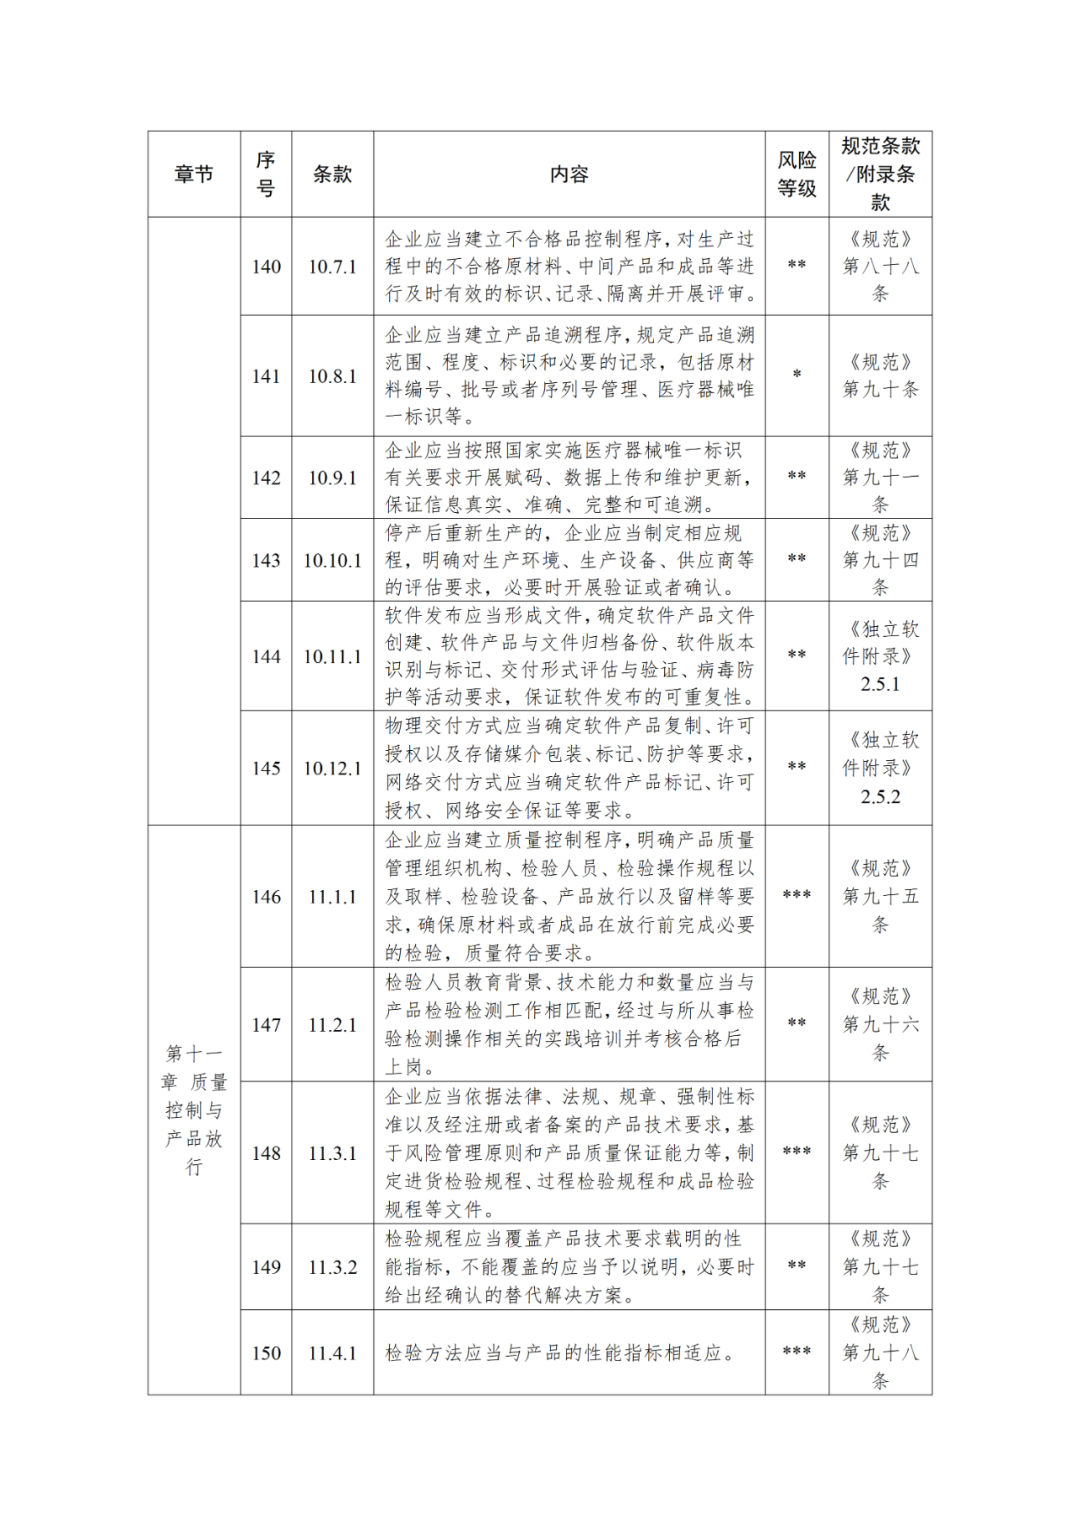
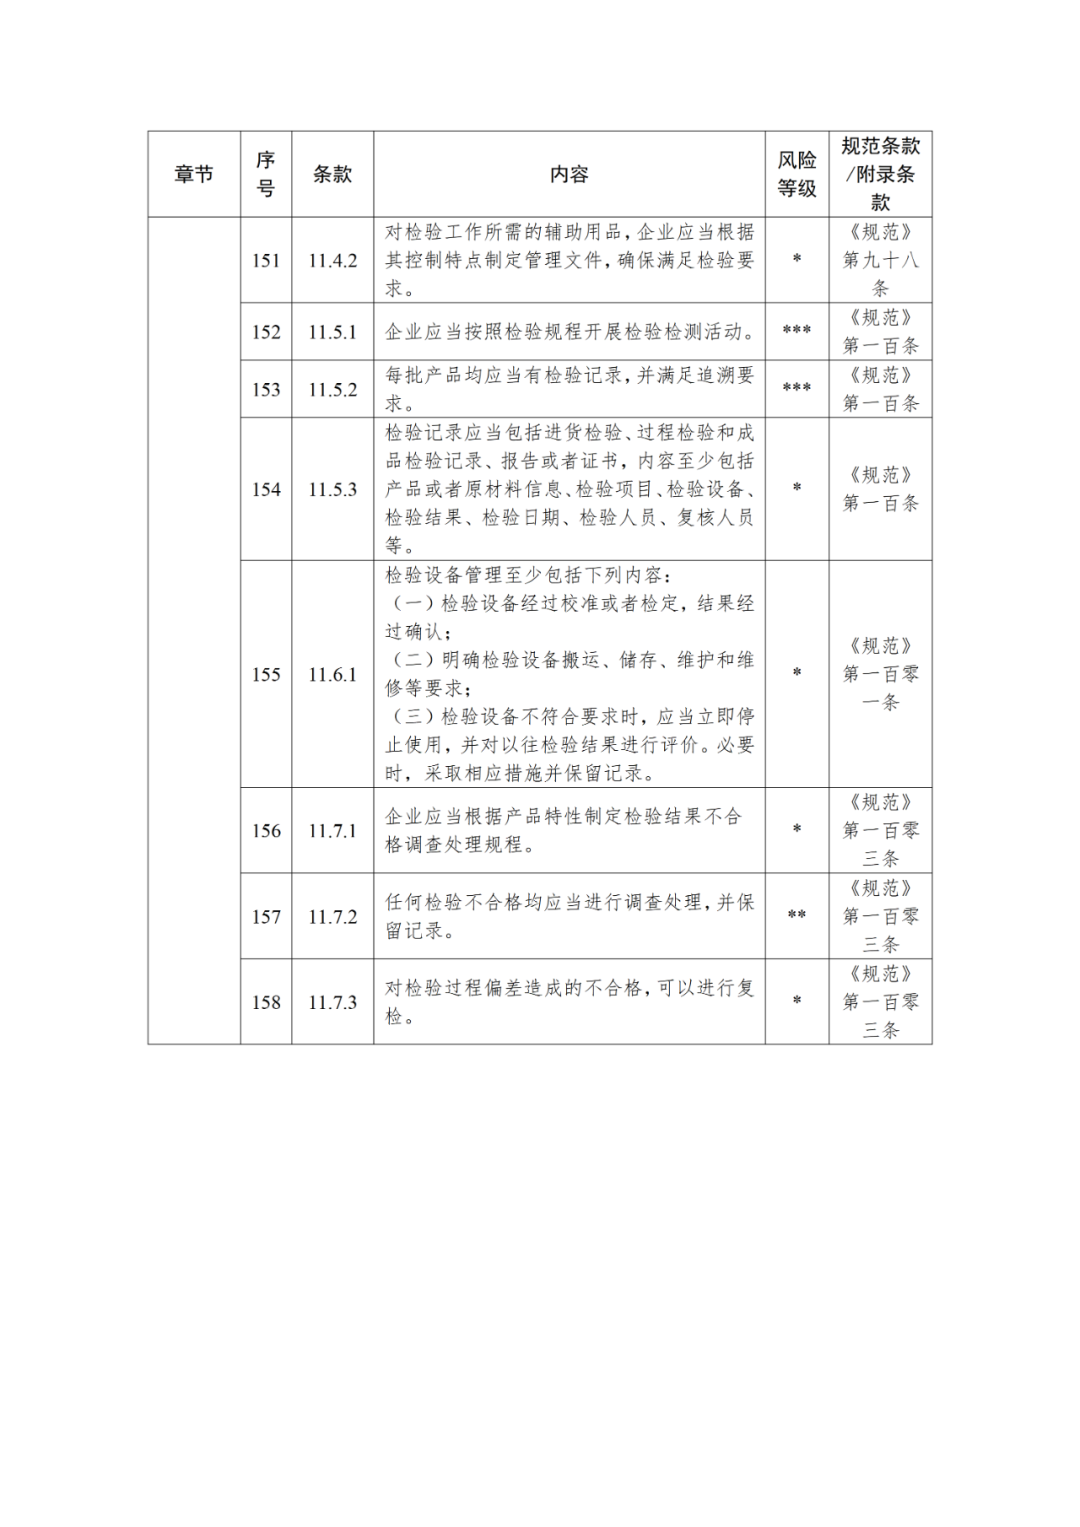
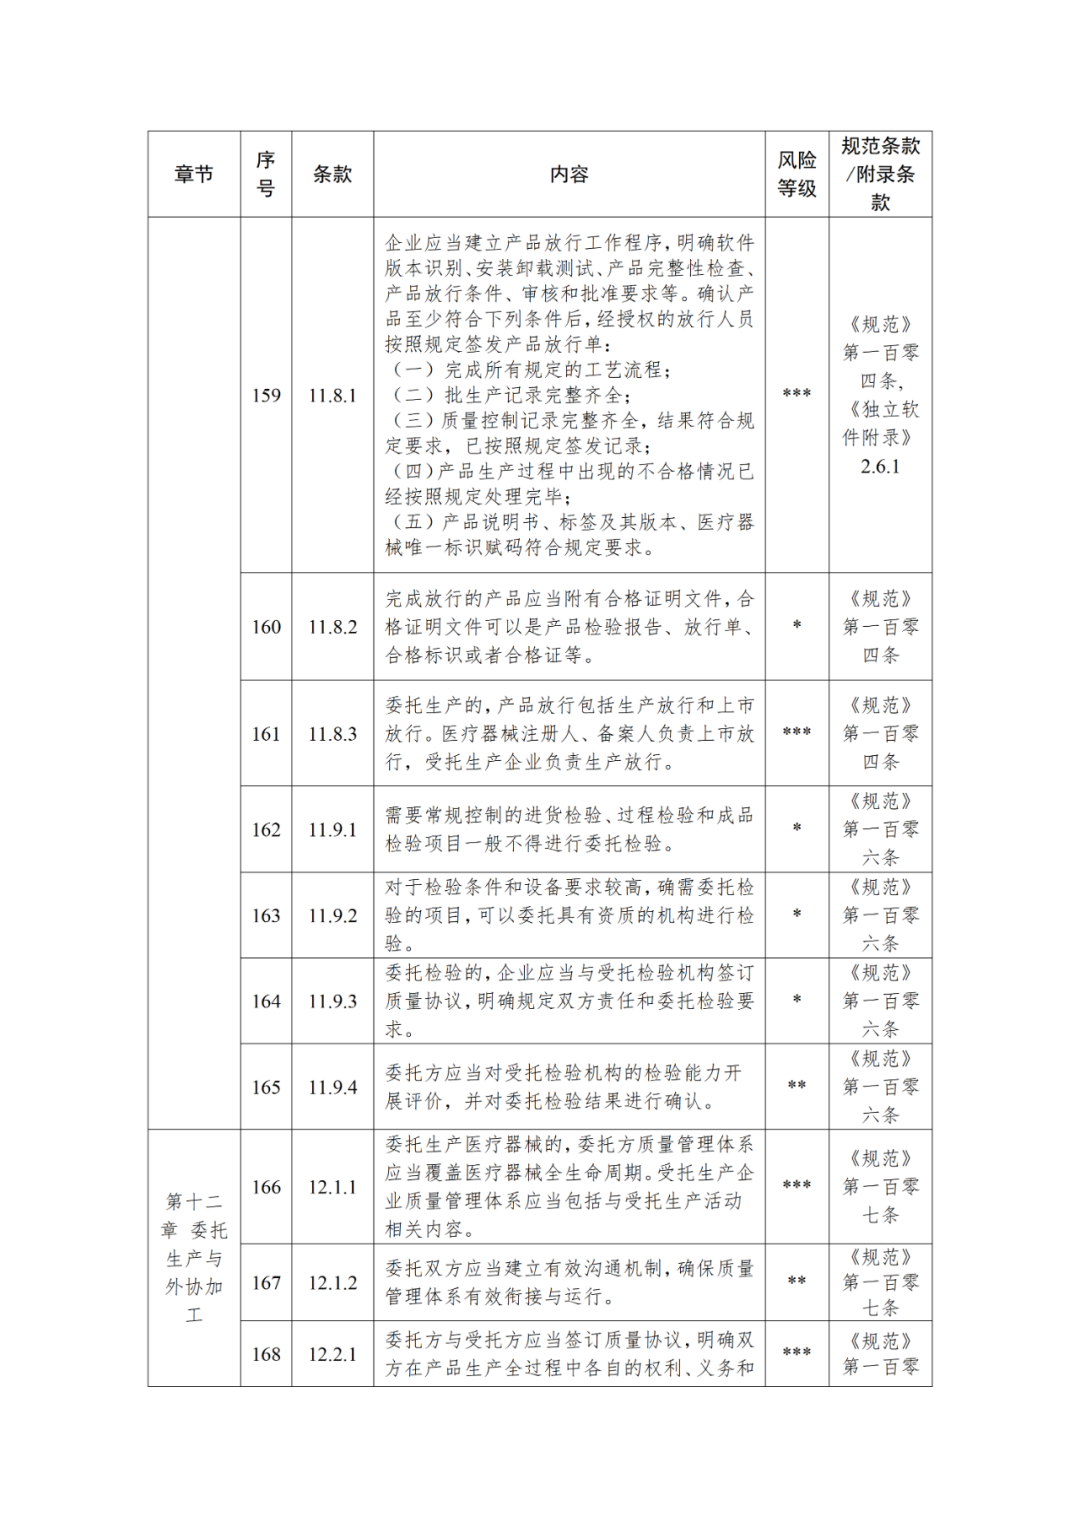
每批产品须有可追溯的批生产记录与批检验记录;物料平衡核查、批号管理、清场确认、偏差处理、不合格品隔离评审返工、UDI 赋码上传、共线与连续生产的隔离与最长批次/时限规定、停产一年以上复产须重新验证。检验端强调检验规程覆盖产品技术要求全部性能指标(不能覆盖须说明并给出经确认的替代方案)、校准品/参考品量值溯源与逐批赋值、菌毒种与细胞库管理、检验不合格必调查;放行须在工艺完成、批生产记录与质控记录齐全等条件满足后由授权人签发;委托生产实行双放行(受托方生产放行 + 注册人/备案人上市放行,上市放行不得再委托);并明确常规控制的进货/过程/成品检验一般不得委托检验。
⑥ 委托与外协
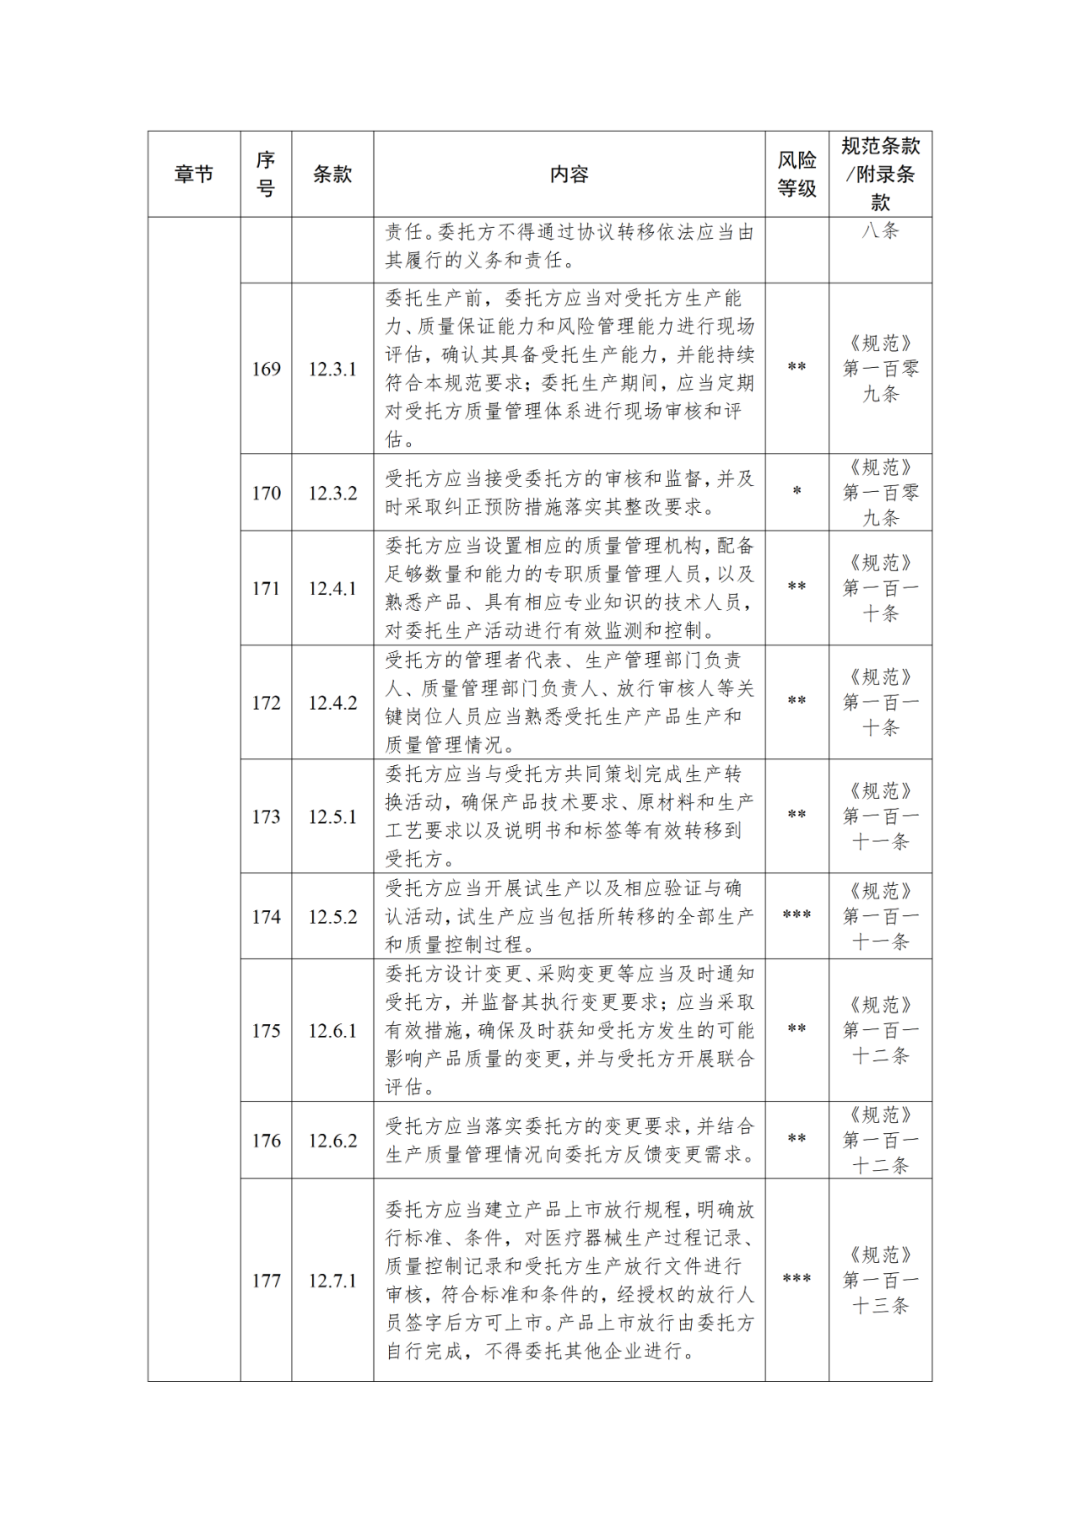
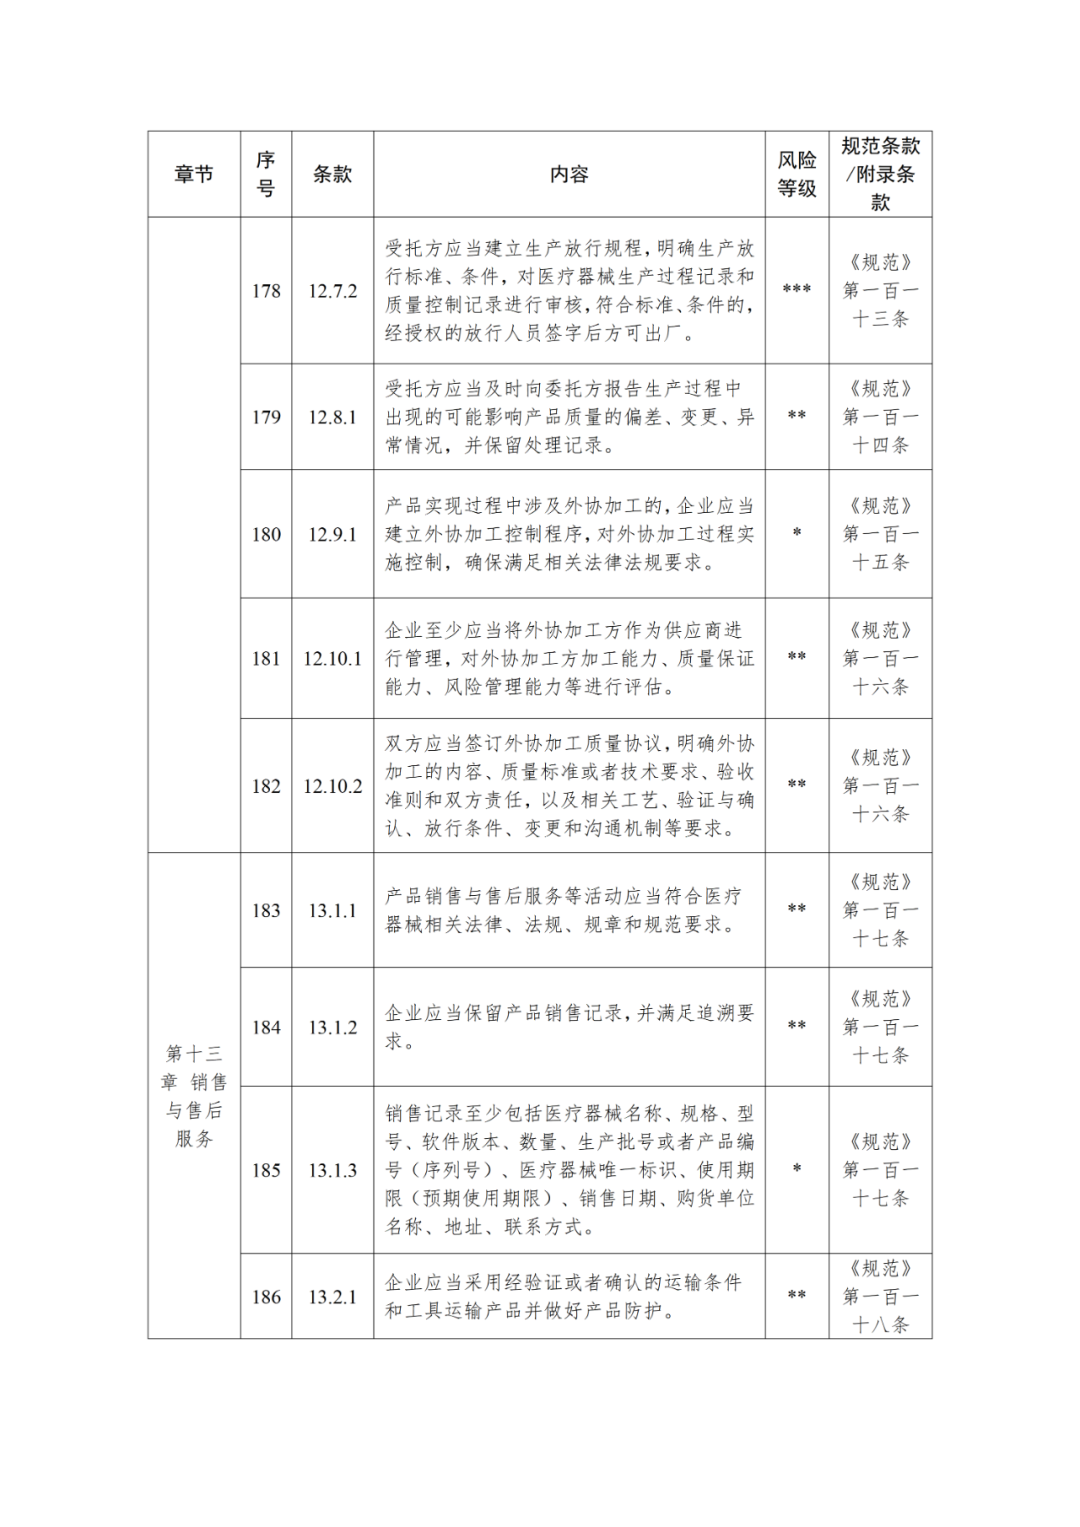
委托方体系须覆盖全生命周期,双方签质量协议且不得通过协议转移法定责任;委托前现场评估、委托期间定期现场审核;委托方与受托方共同完成生产转换,受托方须试生产并覆盖全部生产与质控过程;变更须双向告知与联合评估。
⑦ 上市后
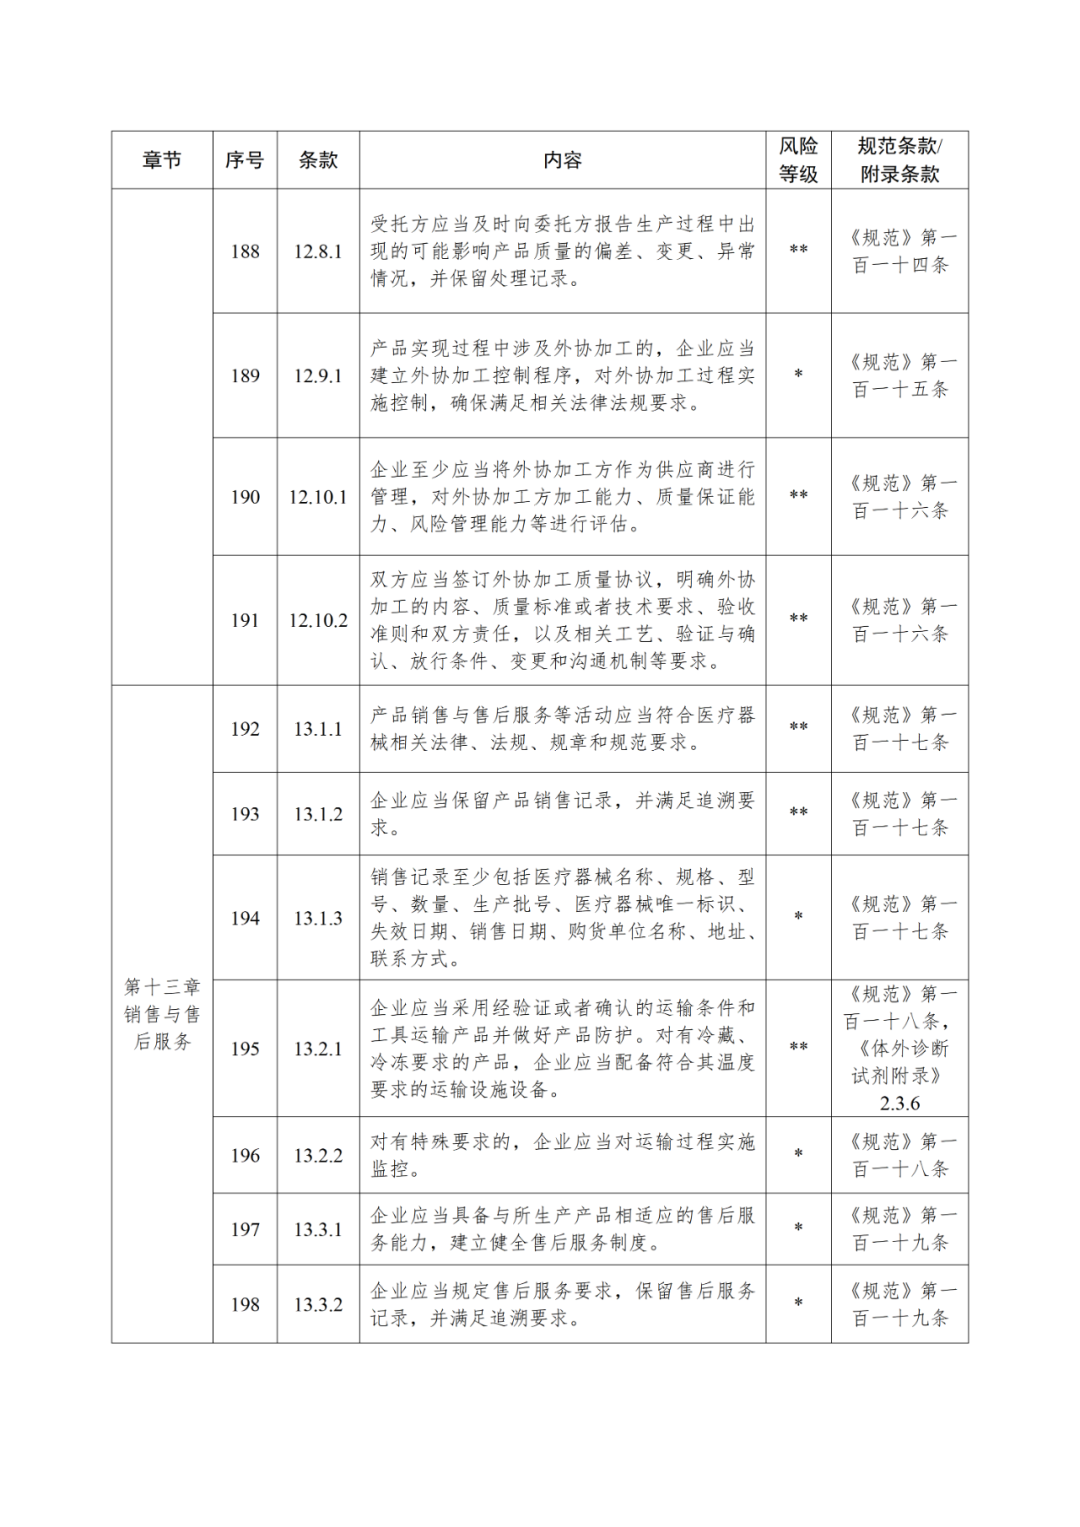
销售记录可追溯(含 UDI、失效日期)、冷链运输条件经验证并监控、售后与安装验收;投诉处理、不良事件监测报告、数据分析与质量风险评价报告、CAPA、召回、内审与管理评审。
医疗器械生产质量管理规范体外诊断试剂检查指导原则
来源:国家药监局
邮政编码:200052 电话:021-63800152 传真:021-63800151 京ICP备15010734号-10 技术:网至普网站建设
 扫描下载
 扫描关注
 扫描关注
 扫描关注
 扫描关注